После открытия вольтова столба и установления законов электролиза М. Фарадея (см. т. 1, глава 8, п. 8.9) стала медленно укрепляться идея, что многие вещества в растворе диссоциированы на ионы. Различные гипотезы о существовании ионов высказывали Т. Гротгус (1806 г.), Й.Я. Берцелиус (1828 г.), Р. Клаузиус (1857 г.), И.В. Гитторф (1866–1869 гг.) и другие ученые. Однако все они не дали настоящего решения этой проблемы, ограничившись лишь качественной стороной. Среди работ этого периода необходимо отметить исследования процесса переноса электричества через растворы немецкого физика Иоганна Вильгельма Гитторфа. В результате анализа растворов вблизи электродов ему удалось определить, что концентрации ионов в прикатодном и прианодном пространствах изменяются по-разному. Эта разница является следствием неравенства скоростей движения ионов различных знаков. Гитторф ввел в электрохимию понятие «числа переноса» — характеристики, определяющей долю количества электричества, переносимую данным ионом{403}.
Предложенный немецким ученым метод измерения чисел переноса до сих пор остается (наряду с методом «движущейся границы») наиболее точным и надежным. В некоторых опытах Гитторф получил аномально высокие значения чисел переноса (иногда больше 1) и верно объяснил это явление существованием сложных ионов, поэтому его можно считать одним из предшественников создателя координационной теории А. Вернера{404} (см. т. 2, глава 7, п. 7.3.2).
Используя эти данные, в 1867 г. Ф.В. Кольрауш предложил точные методы измерения электропроводности растворов кислот и солей. Одновременно с немецким ученым исследованиями процесса переноса заряда в электролитах занимался российский физик Р.Э. Ленц. В 1877 г. он ввел понятие эквивалентной электропроводности электролита как электропроводности слоя электролита толщиной в 1 см, содержащего 1 эквивалент растворенного вещества{405}.
Кольрауш пришел к выводу, что скорость перемещения любого иона в растворе не зависит от скорости перемещения других ионов, входящих в состав данной соли. Этот закон независимого движения ионов вызвал удивление и даже негативное отношение со стороны многих ученых, поскольку противоречил их представлениям о химическом сродстве. Однако даже после того, как химики научились рассчитывать числа переноса и электропроводность растворов электролитов, вопрос о природе ионов еще оставался открытым.
Немецкий ученый подтвердил вывод Г. Дэви о том, что вода является плохим электролитом. Значение электропроводности H2O, измеренное Кольраушем, до сих пор остается одним из наиболее точных{406}.
Свою теорию электропроводности растворов солей и кислот создал в 1857 г. Р. Клаузиус. Он полагал, что ионы в растворе существуют еще до прохождения электрического тока. Подобных взглядов придерживались П. Фавр, Ф. Рауль и Н. Каяндер.
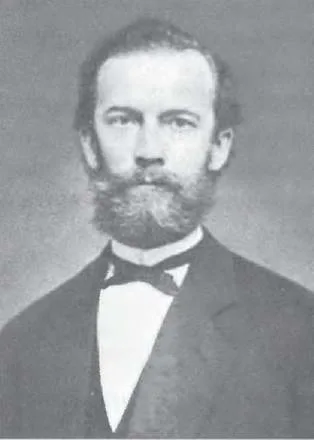
Фридрих Вильгельм Георг Кольрауш (1840–1910)
Многие работы по теории растворов электролитов, выполненные в 1870–1880-х гг., подготовили почву для создания теории электролитической диссоциации С. Аррениуса. Ему принадлежит заслуга правильной постановки проблемы происхождения и поведения ионов в растворах электролитов. В статье «Исследования гальванической проводимости электролитов» (представленной Стокгольмской академии наук в качестве резюме его докторской диссертации в 1883 г.) С. Аррениус высказал предположение, что электролитическая диссоциация вызывается растворителем, например водой, в момент растворения соли или кислоты. При этом частицы растворенного вещества распадаются не на обычные атомы, а на атомы, несущие электрический заряд. Таким образом, ионы Фарадея — это атомы (или группы атомов), несущие положительный или отрицательный электрический заряд. Кроме того, С. Аррениус отождествил химическую активность со степенью диссоциации на ионы, утверждая, что соединение тем активнее, чем больше оно диссоциировано на ионы. Шведский ученый доказывал, что величина электропроводности электролита пропорциональна концентрации ионов в растворе и что диссоциация усиливается с разбавлением.
Идеи С. Аррениуса на родине были восприняты очень холодно, а диссертацию ученого едва не отклонили. Однако за пределами Швеции его работа была встречена с живым интересом. Особенно хорошее впечатление труды С. Аррениуса произвели на В. Оствальда, и он предложил шведскому ученому место в своей лаборатории в Риге. Необходимо отметить, что на протяжении многих лет В. Оствальд поддерживал Аррениуса и стимулировал его активность в плане продолжения работ в области физической химии. Общение с такими известными учеными, как Ф. Кольрауш, Л. Больцман и Я. X. Вант-Гофф, оказало огромное влияние на становление исследовательского таланта молодого шведского химика.
В 1887 г. С. Аррениус познакомился с уже упоминавшейся работой Вант-Гоффа «Химическое равновесие в системах газов и разведенных растворов». Ее внимательное изучение позволило в окончательной редакции сформулировать учение об электролитической диссоциации (ионизации){407}. Основное положения этой теории, а именно, признание существования в растворах «свободных ионов», несущих определенные электрические заряды, Аррениус разработал только после прочтения статьи голландского ученого. С. Аррениус осознал, что аномальное возрастание осмотического давления в растворах электролитов вызвано распадом их частиц на ионы. Шведский ученый считал, что диссоциации подвергается не все вещество, а лишь его определенная часть, которая увеличивается с разбавлением. При этом каждый из образовавшихся ионов оказывает с точки зрения осмотического давления точно такое же действие, что и недиссоциированная частица. Степень диссоциации а различна в зависимости от природы электролита, и лишь при бесконечном разбавлении все электролиты диссоциированы нацело.
Ссылаясь на основные положения осмотической теории растворов, С. Аррениус пришел к выражению величины изотонического коэффициента i (3.57) для электролита, распадающегося на n ионов (например, NaCl распадается на два иона, a BaCl2 — на три иона):
i = 1 + (n – 1)α (3.58)
или
α = ( i–1)(n–1), (3.59)
где α — степень электролитической диссоциации (ионизации).
Далее С. Аррениус показал, что значения i и а также можно рассчитать по понижению температуры замерзания растворов из данных Рауля. В доказательство справедливости данного обстоятельства он привел таблицу значений i, вычисленных двумя способами.
На основе проведенного анализа экспериментальных и теоретических результатов С. Аррениус сделал вывод о том, что:
1) закон осмотического давления Вант-Гоффа справедлив для всех веществ, включая и водные растворы электролитов, которые до сих пор рассматривали как исключения;
2) водный раствор электролита состоит частично из электрически активных ионов и частично из электрически неактивных недиссоциированных частиц. При бесконечном разбавлении в растворах электролитов существуют только ионы.
В 1900 г. на Международном конгрессе по физике в Париже С. Аррениус еще раз изложил основные положения своей теории, привел более точные формулировки и указал примеры ее успешного применения для объяснения различных явлений. Необходимо признать, что в своем первоначальном виде теория электролитической диссоциации С. Аррениуса имела ярко выраженную механистическую окраску. Все положения его теории по своей сути игнорировали химические отношения в растворах и подчеркивали ее чисто физические основы. Сам С. Аррениус считал себя физиком и противопоставлял теорию электролитической диссоциации химическим теориям, прежде всего гидратной теории Д.И. Менделеева (см. т. 2, глава 3, п. 3.8.2).
Сразу же после опубликования теории электролитической диссоциации возникла острая и продолжительная полемика[35]. К числу противников теории принадлежала группа российских ученых, в которую входили Д.И. Менделеев, Д.П. Коновалов, Н.Н. Бекетов и другие. С. Аррениус решительно защищал свою точку зрения, особенно энергично возражая против утверждения Менделеева о существовании в растворах промежуточных соединений (сольватов или гидратов). Такие не всегда обоснованные действия шведского ученого, отчасти, можно объяснить тем, что с самого начала своей научной деятельности он приобрел влиятельных сторонников, к числу которых следует отнести Вант-Гоффа и В. Оствальда.
Главным союзником С. Аррениуса в продолжительной научной дискуссии, вне всякого сомнения, являлся В. Оствальд. Он не только всячески поддерживал научные разработки шведского ученого, но и сам приложил немало усилий для развития теории электролитической диссоциации. Исходя из выражения закона действующих масс для равновесных процессов (3.50) и формулы для степени диссоциации:
α = λν/λ∞ (3.60)
где α — степень диссоциации, λν — молярная электропроводность при данном разбавлении, λ∞ — молярная электропроводность при бесконечном разбавлении, Оствальд пришел к выражению:
или
K = α2/(1-α)V, (3.62)
где K — константа диссоциации (ионизации), V — объем раствора электролита, которое известно в физической химии как закон разбавления Оствальда.
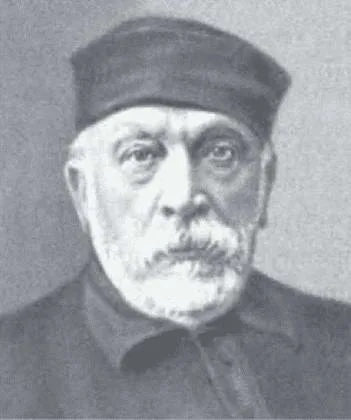
Владимир Александрович Кистяковский (1865–1952)
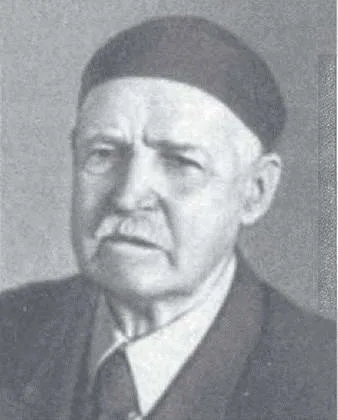
Иван Алексеевич Каблуков (1857–1942)
Необходимо признать, что не все российские ученые высказывались критически в отношении теории электролитической диссоциации. Среди активных сторонников и защитников этой теории в России следует, прежде всего, назвать В.А. Кистяковского и И.А. Каблукова. Еще в 1901 г. В.А. Кистяковский выступил на XI съезде русских естествоиспытателей и врачей с докладом в защиту основных положений теории электролитической диссоциации.
Практически одновременно В.А. Кистяковский и И.А. Каблуков высказали идею о гидратации ионов в растворах электролитов. В этом можно увидеть стремление русских ученых объединить представления гидратной теории растворов Д.И. Менделеева с учением об электролитической диссоциации (ионизации).
В 1905–1906 гг. Л.В. Писаржевский{408} и П.И. Вальден{409} установили эмпирическое правило (правило Вальдена), согласно которому произведение эквивалентной электропроводности на вязкость раствора есть величина постоянная, зависящая только от радиуса иона. Правило Вальдена позволило оценить реальные размеры ионов, и, следовательно, их сольватируемость в различных растворителях.
Теория электролитической диссоциации способствовала расширению и углублению знаний о природе кислот и оснований — одном из фундаментальных вопросов химии, которым занимались еще Г. Дэви и И.Я. Берцелиус. Главным образом, благодаря работам В. Оствальда, установились представления, что кислоты при диссоциации образуют катионы H+, а основания — анионы ОН-. При этом сила кислоты или основания зависит от количества соответствующих ионов в растворе.
В 20-х гг. XX столетия более строгую теорию кислот и оснований разработал датский химик Й.Н. Бренстед{410}. Согласно этой концепции (протонная теория Бренстеда-Лоури), кислотой следует считать любое вещество, которое в растворенном состоянии отщепляет протон, тогда как основанием является вещество, присоединяющее протон. При этом кислота обязательно характеризуется наличием ионов H+, а основание может и не содержать гидроксильных групп.
Американский ученый Г.Н. Льюис (см. т. 2, глава 7, п. 7.4.1) разработал более универсальный подход к рассмотрению кислот и оснований. Согласно его теории, кислота принимает, а основание отдает неподеленную электронную пару. Таким образом, кислотами и основаниями Льюиса могут быть вещества, не содержащие в своем составе атомов водорода («апротонные» соединения), например, галогениды бора или алюминия. При взаимодействии они нейтрализуют друг друга, образуя ковалентную связь. Современный взгляд на эту фундаментальную проблему химии изложен в монографии А.И. Шатенштейна «Теория кислот и оснований»{411}. В настоящее время принято считать, что основание — донор электронной пары, обладающий сродством к протону, а кислота — акцептор электронов, ион водорода которой участвует в равновесной реакции с основанием.