Сам по себе факт существования химических реакций, идущих с различными скоростями, был известен с давних времен. В конце XVIII — начале XIX столетий потребности набиравшего темпы производства неорганических веществ (в первую очередь, кислот, и особенно — H2SO4) стимулировали изучение реакций, лежащих в основе технологических процессов. Первые попытки создания теоретической базы химической кинетики, области химии, изучающей скорости химических реакций, были предприняты еще К. Бертолле в книгах «Изучение законов химического сродства» и «Опыт химической статики». Французский ученый показал, что при протекании реакции «вещества действуют пропорционально их сродству и количеству»{369}. По мнению К. Бертолле, направление реакции, особенности ее протекания и степень завершенности определяется «химической массой», равной произведению массы реагента на величину его «сродства». Полагая, что между химическим взаимодействием и гравитационным есть определенное сходство, французский ученый писал: «Сродство по своему происхождению не отличается от общего притяжения и должно также подчиняться условиям, которые механика выводит для явлений, зависящих от действия масс»{370}. Несмотря на то, что Бертолле в своих работах не привел математических выражений для скорости реакций, созданная им модель обратимого химического процесса как равенства «сил сродства» прямого и обратного превращения веществ широко использовалась учеными первой половины XIX столетия.
На факты, свидетельствующие о том, что процесс химического взаимодействия зависит от количества вещества, обращали внимание не только неорганики, но и ученые, работавшие с органическими веществами. В серии работ, опубликованных в 50-х годах XIX в. X. Розе, X. Дебусом, Р. Бунзеном, И. Малагути и Д. Глэдстоном, были сделаны попытки конкретизировать представления Бертолле о «химической массе» и получить аналитическое выражение законов химической статики (эквивалентность «сил сродства» при равновесии).
Первое количественное исследование скорости химической реакции осуществил Людвиг Вильгельми в 1850 г. На основании полученных опытных данных по гидролизу сахарозы в присутствии кислот он вывел уравнение для скорости реакции:
–dz/dT = GZS, (3.45)
где –dz/dT — изменение количества сахара dZ за время dt (скорость процесса), G — среднее количество сахара, которое подверглось инверсии, Z и S — действующие количества сахара и кислоты.
Кроме того, немецкий химик вывел эмпирическое уравнение зависимости –dz/dT от температуры, количества кислоты и воды. Эти вещества он рассматривал в качестве сореагентов, поскольку анализируемая реакция катализируется минеральными кислотами{371}. Главная заслуга Вильгельми состояла в том, что он впервые предложил не только аналитическое выражение для основного постулата химической кинетики, но и сумел, хотя и без детального анализа, отразить некоторые элементы механизма процесса взаимодействия веществ. Пионерское исследование немецкого химика вначале не привлекло к себе внимания ученых и получило высокую оценку со стороны коллег лишь спустя много лет.
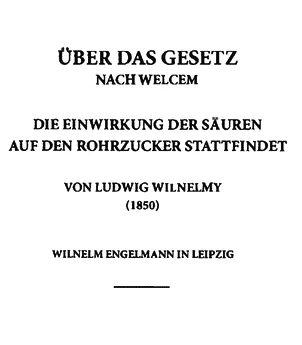
Титульный лист книги Л. Вильгельми «Закон действия кислот на тростниковый сахар», 1850 г.
В 1857 г. Р. Клаузиус, устанавливая аналогию между физическими и химическими процессами, сформулировал представление о подвижном равновесии, в соответствии с которым «состояние равновесия не есть состояние покоя». Несколькими годами позже на многочисленных примерах А. Сент-Клер Девиль подтвердил динамический характер равновесия обратимых химических процессов разложения и синтеза веществ при высоких температурах. Используя различные экспериментальные приемы, он доказал, что некоторые устойчивые при обычных условиях вещества, например, вода, подвергаются термической диссоциации при t = 1200–1500 °С. Для разделения продуктов взаимно обратных реакций соединения и разложения Сент-Клер Девиль предложил метод «закаливания» химических реакций, заключавшийся в резком охлаждении реакционной системы{372}.
По словам Н.Н. Бекетова, исследования французского ученого «составили историческую эпоху в развитии химии», они ознаменовали собой «поворот в направлении изучения химии …, т. е. изучение статической химии пошло рядом с изучением химии динамической»{373}.
Среди российских ученых Д.И. Менделеев (см. т. 2, глава 2, п. 2.2–2.4) первым осознал важность изучения химических реакций в динамике и наметил путь их исследований: «…При суждении о химических процессах никогда не должно забывать закона масс, указанного Бертоллетом»{374}. Первооткрыватель Периодического закона последовательно применял этот подход при изучении химических превращений.
Крупным вкладом в дальнейшее развитие учения о скоростях химических реакций оказались обширные экспериментальные данные о скоростях реакций образования сложных эфиров из кислот и спиртов, представленные российским химиком Н.А. Меншуткиным. Русский ученый установил, что максимальная скорость реакции и ее максимальный предел (практический выход продукта реакции) наблюдаются в случае низших спиртов, особенно для метилового спирта.
В 60-е гг. XIX столетия ученые продолжали изучать химические реакции, протекающие в различных условиях. На начальном этапе очень важные результаты получили французские химики М. Бертло (см. т. 1, глава 9, п. 9.2) и Л. Пеан де Сен Жиль. Следуя идеям Бертолле, его соотечественники взялись изучить «…общие условия химической механики, которые обусловливают образование соединений или их разложение»{375}. В качестве модельной системы Бертло и Сен Жиль выбрали обратимый процесс этерификации — гидролиза сложных эфиров, поскольку скорость таких реакций достаточно невелика. Эти органические реакции вплоть до начала XX в. являлись основным объектом исследований в области химической кинетики{376}. На основе полученных опытных данных французским ученым удалось вывести аналитическое выражение для скорости химической реакции с учетом обратимости процесса:
dx/dt = k∙(1 - x/l)2, (3.46)
где dx/dt — скорость реакции; k — постоянная, зависящая от температуры и природы реагентов; x — количество вступивших в реакцию исходных веществ; l — предел реакции.
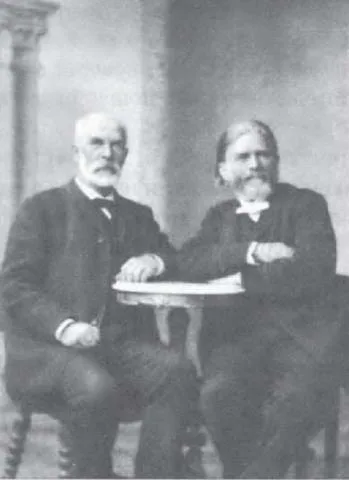
Като Максимилиан Гульдберг (1836–1902) и Петер Вааге (1833–1890)
Решающую роль в окончательном становлении химической кинетики и интеграции ее в существующие теоретические каноны сыграла работа двух норвежских ученых — Като Максимилиана Гульдберга и Петера Вааге, которые сформулировали основной закон химической кинетики — закон действия масс. На основе анализа большого объема экспериментальных данных, полученных для гомогенных и гетерогенных реакций, они пришли к выводу, что скорость реакции пропорциональна действующей массе веществ, вступающих в реакцию. При этом Гульдберг и Вааге полагали, что направление реакции определяется не просто массой реагирующих веществ, а их концентрацией. Они доказали, что для каждой реакции существует коэффициент сродства (в современном понимании — константа скорости реакции), выражающий зависимость скорости реакции от различных факторов, таких, как природа реагирующих веществ и температура. Для обратимой реакции типа:
А + B ↔ A' + B' (3.47)
они построили теорию на общем условии равновесия:
p1q = pq1 = K/K1 = K2 (3.48)
где p, q, p1, q1 — значения активных масс четырех веществ в равновесной системе, а K и K1 — коэффициенты сродства для прямой и обратной реакций.
Норвежские ученые представили закон действия масс в математической форме и развили теорию скоростей химических реакций. Они рассматривали состояние равновесия не как статический, а как динамический процесс. Гульдберг и Вааге показали, что в условиях равновесия концентрации всех веществ реакционной системы связаны между собой: «Мы полагаем, что для определения величины химических сил необходимо исследовать химические процессы всегда в таких условиях, чтобы одновременно проявлялись их оба противоположных направления…»{377}. К сожалению, статья Гульдберга и Вааге, опубликованная на французском языке в 1867 г., на протяжении ряда лет оставалась практически незамеченной.
При изучении состояния равновесия в химических процессах ученые разделились на две основные группы. Одна из них придерживалась статического взгляда на равновесие, полагая, что в этом случае большая сила химического сродства преодолела меньшую, которая уже не в состоянии вызвать какие-либо превращения в обратную сторону. Одним из первых за динамический подход к изучению состояния равновесия высказался А. Вильямсон. Он утверждал, что обе реакции (прямая и обратная) идут одновременно, причем за единицу времени как в одном, так и другом направлении совершается одинаковое число актов химического взаимодействия.
Через 12 лет после выхода первой статьи Гульдберг и Вааге опубликовали на немецком языке новые данные, сделав попытку объяснить протекание химических реакций на молекулярно-кинетическом уровне. Авторы указывали, что для понимания сути химических превращений «…необходимо принять во внимание движение атомов и молекул…»{378}. В этой работе норвежские ученые впервые представили кинетический вывод закона действия масс, основанный на положении о том, что скорость реакции определяется вероятностью столкновения вступающих во взаимодействие частиц. Опираясь на новые концепции, в 1879 г. Гульдберг и Вааге предложили наиболее общее выражение для закона действия масс, которое учитывало различные условия протекания реакции:
αA + βB + γD = α’A + β’B + γ’D, (3.9)
v = kpαqβrγ, (3.10)
где v — скорость реакции; α, β, γ — стехиометрические коэффициенты; k — «коэффициент скорости» реакции; p, q, r — концентрации реагентов.
В поисках математического закона, отражающего скорость химических реакций в 70-х — 80-х годах XIX столетия было изучено большое количество различных превращений. Большинство из них подтвердило справедливость закона действия масс. C этого времени в научную и учебную литературу он вошел как один из основных законов химии. На первых порах закон действия масс применялся, главным образом, для изучения химических равновесий. Только после появления в 1884 г. классической работы Я. X. Вант-Гоффа «Очерки по химической динамике» закон действия масс стали систематически использовать для определения скорости реакции.
Попытки истолковать протекание химических реакций с привлечением молекулярно-кинетической теории в этот период можно встретить в работах А.М. Бутлерова (см. т. 1, глава 9, п. 9.8), А. Кекуле (см. т. 1, глава 9, п. 9.2) и других ученых. При этом с различных точек зрения обсуждался и механизм реакций. Особенно плодотворными в этой дискуссии оказались представления о том, что в гомогенных системах реакции осуществляются только за счет соударений молекул, обладающих повышенной энергией. В 1867 г., основываясь на законе распределения скоростей молекул Максвелла-Больцмана, австрийский ученый Л. Пфаундлер пришел к выводу, что одновременно совершающиеся обратимые реакции есть следствие непрерывных изменений состояния молекул.
В 80-е гг. XIX столетия в области кинетических исследований наметилась интересная тенденция. Осознание сложности реагирующей системы привело ученых к временному отказу от ее рассмотрения в целом: они предпочли вначале исследовать ее основной компонент — процесс, сознательно устранив влияние различных условий на его протекание. Так поступил Я. X. Вант-Гофф — автор «Очерков по химической динамике», опубликованных в 1884 г. в Амстердаме на французском языке{379}.
В этой работе голландский ученый с единых позиций рассмотрел проблемы химической статики и динамики. Сознательно сузив научную задачу, Вант-Гофф на первый план вывел анализ протекания химического процесса: «Ход химического превращения характеризуется исключительно числом молекул, при взаимодействии которых происходит превращение»{380}. Голландский ученый убедительно доказал, что химическая реакция возможна лишь при столкновении молекул. Поэтому в теории Вант-Гоффа причины протекания химического процесса являются строго детерминированными.
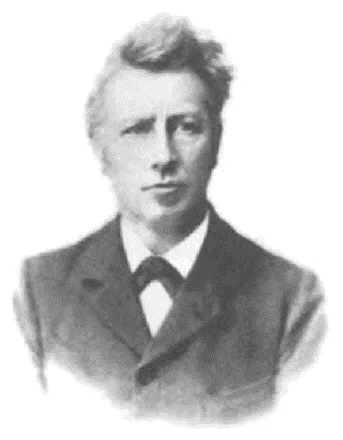
Якоб Хендрик Вант-Гофф (1852–1911)
Приложение закона Гульдберга-Вааге привело голландского ученого к представлению о порядке и молекулярности реакции. Я. X. Вант-Гофф дал классификацию химических реакций по числу молекул, участвующих одновременно в единичном акте химического взаимодействия. Он различал мономолекулярные реакции, которые осуществляются с участием лишь одной «изолированной» молекулы. К таким процессам можно отнести реакции разложения, перегруппировки или диспропорционирования. В бимолекулярных реакциях акт химического взаимодействия происходит лишь при условии соударения частиц двух реагирующих веществ. Реакции этого типа являются наиболее распространенными. Химические процессы, при протекании которых одновременно должно произойти столкновение трех и более частиц, хотя и являются теоретически возможными, в действительности маловероятны. В соответствии с принятым принципом классификации Вант-Гофф представил в общем виде выражение для скорости реакции, которое стало впоследствии классическим в химической кинетике для элементарных стадий:
-∂C/∂t = kCn (3.51),
где C — концентрация реагентов; t — время; k — константа скорости; n — число частиц, участвующих в акте химического взаимодействия. Уравнения для определения скоростей химических реакций, предложенные Вант-Гоффом, оказались достаточно простыми и позволяли установить порядок реакции на основании экспериментальных данных.
Изучая влияние температуры на скорость химической реакции и состояние равновесия как с термодинамической [уравнения (3.39) — (3.40)], так и кинетической точек зрения, Вант-Гофф сумел доказать, что далеко не каждое столкновение частиц в реакционной системе приводит к образованию новых веществ. Ученый создал представления о двух типах столкновений частиц — упругих и неупругих. Первые из них лишь обусловливают изменение внутреннего движения в молекуле, а вторые — приводят к осуществлению химической реакции.
Голландский ученый проанализировал факторы, оказывающие «возмущающее влияние» на ход химического процесса: изменение объема, влияние среды, стенок реакционного сосуда и др. — и указал пути для устранения их негативных последствий при проведении химических экспериментов.
Развивая идеи Вант-Гоффа, в 1889 г. шведский химик Сванте Аррениус подробно раскрыл механизм влияния температуры на скорость реакции. Он показал, что химическая реакция возможна лишь при столкновении таких молекул, кинетическая энергия которых выше энергии активации Ea. Под энергией активации Ea стали понимать энергию частиц, достаточную для осуществления акта химического взаимодействия. При повышении температуры число таких активных молекул возрастает по экспоненциальному закону и, следовательно, увеличивается вероятность эффективных соударений, приводящих к образованию продуктов реакции, а значит, увеличивается и скорость реакции.
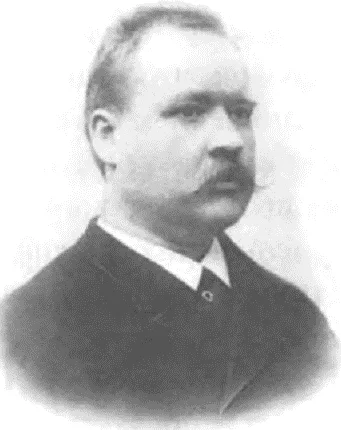
Сванте Аррениус (1859–1927)
Углубляя теорию активных молекул, С. Аррениус предложил свое знаменитое уравнение, установив зависимость константы скорости реакции от температуры и величины энергии активации:
где Ea — энергия активации, R — универсальная газовая постоянная.
Многие историки науки склонны считать, что «Очерки по химической динамике» Вант-Гоффа по своему содержанию оказались программной и наиболее содержательной классической монографией{381}. В предисловии к русскому изданию академик Н.Н. Семенов писал: «…это одна из тех книг, которые как вехи, отмечают главный путь развития человеческого знания…это великая книга, на пол столетия вперед наметившая путь развития химической кинетики»{382}.
В своей книге Вант-Гофф уделил большое внимание изучению равновесных процессов в гомогенных системах. Голландский ученый предложил рассматривать такие процессы как «подвижные равновесия» — результат одновременного протекания двух взаимно противоположных (прямой и обратной) реакций. Он писал: «Всякое равновесие между двумя различными состояниями вещества перемещается при понижении температуры в сторону той системы, при образовании которой выделяется теплота». Голландский ученый показал, что принцип подвижного равновесия также вполне дееспособен при описании гетерогенных равновесий в химических и физических системах и может служить одним из краеугольных камней всего учения о химическом равновесии{383}.
Практически в то же время французский физико-химик Анри Луи Ле Шателье с позиций динамического подхода рассмотрел влияние давления на состояние равновесия и обнаружил, что если обратимые реакции происходят с изменением объема, то увеличение внешнего давления смещает равновесие в сторону предпочтительного протекания того процесса, который приводит к уменьшению реакционного объема. Согласно Лe Шателье, практически все гомогенные реакции обратимы, и только те из них идут в одном направлении и заканчиваются полным превращением исходных веществ в продукты реакции, которые сопровождаются удалением хотя бы одного из продуктов реакции в виде осадка, газа и т. д.
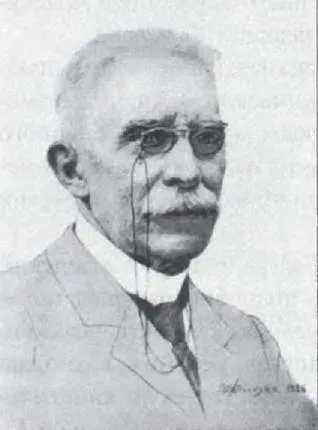
Анри Луи Ле Шателье (1850–1936)
Позднее французский ученый обобщил принцип смещения подвижного равновесия и распространил его практически на все случаи изменения условий равновесия: «Всякое изменение одного из факторов равновесия вызывает такое превращение в системе, в результате которого этот фактор изменяется в направлении, противоположном рассматриваемому». Это утверждение, известное как принцип Лe Шателье{384}, стал руководящим началом при экспериментальном изучении многих реакций, в том числе тех, которые имели решающее значение для химической промышленности.
Рассмотрев влияние температуры на ход химического процесса, Вант-Гофф пришел к уравнениям, установившим зависимость константы скорости реакции от температуры (правило Вант-Гоффа). На их основе он определил характер зависимости константы равновесия от абсолютной температуры и величины энтальпии химической реакции для случаев смещения равновесия при постоянных давлении или объеме (уравнения изобары и изохоры Вант-Гоффа).
Дальнейшее развитие химической кинетики и учения о химическом равновесии уже непосредственно смыкается с успехами физической химии новейшего времени. В тесной связи с химической кинетикой, изучающей теорию протекания химических реакций и химическое равновесие, находится одно из важнейших направлений современной физической химии — учение о катализе.