Теоретические основы метода молекулярных орбиталей (MMO) были заложены в работах американского физика Э.У. Кондона, который рассчитал энергию молекулы водорода, приписав ей структуру, в которой за основу была принята орбиталь Н2+, рассчитанная О. Бурро. При этом к такой орбитали были отнесены оба электрона с противоположными спинами. C конца 1920-х гг. над усовершенствованием метода молекулярных орбиталей (MMO) работали Дж. Леннард-Джонс (Великобритания), Р.С. Малликен (США), Ф. Хунд (Германия) и другие исследователи. Долгое время оба квантово-механических метода (МВС и ММО) сосуществовали и даже дополняли друг друга. Однако теперь, когда достигнуты огромные успехи в синтезе молекул и определении их структуры, а вычислительная техника получила широкое развитие, симпатии ученых склонились в сторону метода МО.
Джон Эдуард Леннард-Джонс (1894–1954)
Роберт Сандерсон Малликен (1896–1986)
Фридрих Герман Хунд (1896–1997)
В основу теории MMO его создателями было положено одноэлектронное приближение, при котором каждый электрон считается квазинезависимой частицей и описывается своей волновой функцией. Обычно вводится и другое приближение — одноэлектронные молекулярные орбитали (МО) получаются как линейные комбинации атомных орбиталей (АО) (приближение МО-ЛКАО).
В основе MMO находилось положение о том, что каждый электрон молекулы находится в поле всех ее атомных ядер и остальных электронов. При этом теория атомных орбиталей (АО), описывающая электронное строение атомов, включалась в MMO как частный случай, относящийся к системе, где имеется только одно атомное ядро. Далее теория MO рассматривала все химические связи как многоцентровые (по числу атомных ядер в молекуле) и тем самым полностью делокализованные. C этой точки зрения всякого рода преимущественная локализация электронной плотности около определенной части атомных ядер есть приближение, обоснованность которого должна быть выяснена в каждом конкретном случае.
C общих позиций метод MO рассматривал образование химических связей как результат движения всех электронов в суммарном поле, созданном всеми электронами и всеми ядрами исходных атомов. Однако поскольку основной вклад в образование связей дают электроны наружных (валентных) оболочек, обычно ограничивались рассмотрением только этих электронов.
Полная волновая функция Ψ молекулы конструировалась из одноэлектронных MO ψ. с учетом требования антисимметрии волновой функции, вытекающего из принципа Паули.
Согласно основной идее MO – ЛКАО, волновая функция для двухатомной молекулы A–B должна быть записана в виде:
ΨMO = c1∙ψA ± c2∙ψB . (7.18)
При взаимодействии атомов различных элементов коэффициенты c1 и c2 выражают меру полярности связи, а также показывают долю участия соответствующей АО при конструировании МО. Представления В. Косселя о возникновении в химических соединениях обособленных ионов или воззрения Дж. Льюиса об образовании двухцентровых двухэлектронных химических связей естественно включаются в теорию MO как некоторые частные случаи.
При подстановке волновой функции (7.18) в уравнение Шрёдингера можно получить выражение для энергии образования МО, которое подобно соответствующей характеристике для MBC и представляет собой алгебраическую сумму кулоновского Q и обменного β интегралов:
E = Q ± β (7.19)
Как и в МВС, обменный интеграл имеет отрицательный знак и |β|>> Q. Если E = Q + β, возникающая молекулярная орбиталь называлась связывающей (СМО). Она соответствует симметричной волновой функции, а ее образование сопровождается понижением общей энергии системы. Антисимметричной волновой функции должно отвечать повышение энергии системы E = Q – β, что соответствует образованию разрыхляющей молекулярной орбитали РМО, обозначаемой звездочкой (*). При расчетах многоатомных систем в методе МО-ЛКАО постулировалось появление несвязывающих молекулярных орбиталей (НМО), которые по энергии занимают промежуточное положение между CMO и РМО.
При конструировании MO в рамках приближения ЛКАО должны выполняться следующие условия:
1) исходные АО должны быть близки по энергии;
2) заполнение электронами образовавшихся молекулярных орбиталей должно происходить в соответствии с: а) принципом минимума энергии, б) запретом Паули, в) правилом Хунда;
3) должно обеспечиваться максимальное перекрытие исходных АО;
4) взаимодействующие АО должны обладать одинаковыми свойствами симметрии.
Соображения симметрии играют важную роль в ММО, так как позволяют контролировать физико-химический смысл результатов квантово-механического рассмотрения многоэлектронных систем. Существенно, что метод MO в его любой форме, даже в самых упрощенных вариантах, органически связан с пространственной симметрией молекул. Это дает возможность получать вполне однозначную качественную информацию о многих свойствах молекул (степени вырождения энергетических уровней, величине магнитного момента, интенсивности спектральных линий и т. д.) вне зависимости от характера выбранного приближения. Исходя из точечной группы симметрии молекулы, можно вполне однозначно решить вопрос об орбитальном вырождении электронных уровней.
Знание степени орбитального вырождения часто уже достаточно для того, чтобы судить о многих важных свойствах молекулы, таких как потенциалы ионизации, магнетизм, конфигурационная устойчивость и ряд других. Подобно тому, как в отдельном атоме в зависимости от симметрии различают s-, p-, d- и f-орбитали, MMO допускает образование σ-, π-, δ- и φ-орбиталей.
В MMO функции ΨMO и ψi, находят при решении уравнения Шредингера вариационным методом, обычно по схеме самосогласованного поля (ССП). Этот метод проведения квантово-механических расчетов был предложен английским физиком Д. Хартри{516} и в значительной мере усовершенствован советским академиком В.А. Фоком{517}.
Дуглас Райнер Хартри (1897–1958)
Владимир Александрович Фок (1898–1974)
Результаты квантово-механических расчетов с помощью MMO на качественном уровне удобней всего было представлять в виде энергетических диаграмм. Анализ такой диаграммы молекулы фтороводорода подтверждает, что MMO в интерпретации полученных результатов расчета обходится без привлечения понятия валентности. Вместо него в MMO используют «порядок связи». Порядок связи (ПС) рассчитывали по формуле:
где NeСМО — общее число электронов на всех связывающих орбиталях; NeРМО — общее число электронов на всех разрыхляющих орбиталях; n — число атомов в молекуле. Значения ПС могут быть целыми и дробными, но всегда положительными. Если ПС = 0, многоатомная система является неустойчивой. Считается, что в этом случае молекула не образуется{518}.
Количественные расчеты многоэлектронных молекул в рамках метода MO – ЛKAO сопряжены с серьезными математическими и техническими трудностями. На первых этапах были выполнены полные неэмпирические расчеты по методу MO с достижением хартри-фоковского предела точности (который к тому же иногда недостаточен для количественного сравнения с экспериментом) для молекул с числом электронов порядка 50. Поэтому большинство проведенных расчетов носили полуэмпирический характер, и в них использовались дополнительные приближения. В настоящее время существуют многочисленные варианты метода ССП MO – ЛKAO (различающиеся полнотой учета межэлектронного взаимодействия и процедуры самосогласования), эффективность применения которых зависит от изучаемых объектов и их свойств.
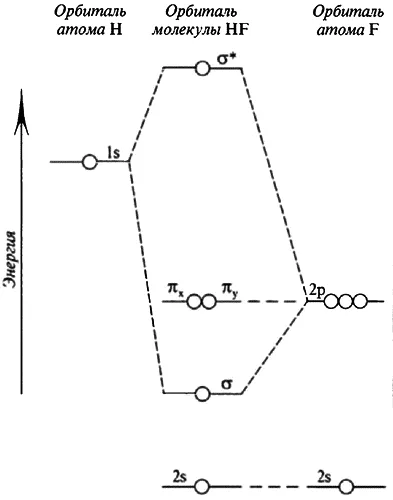
Энергетическая диаграмма, отражающая процесс образования молекулы фтороводорода с позиций MMO
Начиная с конца шестидесятых годов XX в. прослеживается интенсивное развитие новой модификации ММО, не использующей приближения ЛKAO. В этом варианте MMO были объединены статистическая модель атома и некоторые модели теории твердого тела. В результате удалось построить специальные МО, которые стало удобно определять путем численного (не аналитического) решения уравнения Шрёдингера также по схеме ССП. Расчеты по этому новому модифицированному методу, почти не уступая по точности неэмпирическим вычислениям ССП МО–ЛКАО, обычно требуют для своего проведения гораздо меньше машинного времени. Специалисты убеждены, что указанный метод особенно перспективен для количественных расчетов больших молекул.
Для химии важное значение метода MO (особенно в форме МО–ЛКАО), прежде всего, определяется тем, что с его помощью удается получать данные о строении и свойствах молекул, исходя из соответствующих характеристик атомов. Поэтому почти все современные концепции химической связи и химической реакционной способности базируются на представлениях метода МО. Теория MO выработала универсальный язык, в принципе пригодный для описания любых молекул, строение которых отличается очень большим разнообразием и сложностью. Метод MO включает наиболее общие физические представления об электронном строении молекул и, что не менее важно, использует математический аппарат, наиболее пригодный для проведения количественных расчетов на ЭВМ.