Теоретические основы метода валентных связей (MBC) были заложены в 1927 г. немецкими физиками Вальтером Гейтлером и Фрицем Лондоном. В начале 30-х годов фундаментальные положения этого метода получили свое дальнейшее развитие в работах американских ученых Джона Кларка Слэтера и Лайнуса Карла Полинга.
Первой попыткой применения квантово-механического подхода для описания многоядерных систем был расчет одноэлектронного молекулярного иона водорода Н2+, который выполнил в 1927 г. датский физик О. Бурро. Используя уравнение Шредингера, измененное для случая нахождения одного электрона в поле двух ядер, О. Бурро показал, что единственный электрон в этой частице занимает орбиталь, которая простирается вокруг обоих протонов. Теоретический расчет энергии связи этого молекулярного иона, т. е. разности между суммарной энергией отдельного атома и протона и энергией иона в его основном состоянии, привел к значению 255 кДж/моль, прекрасно согласующемуся с экспериментом. В результате этих исследований было отмечено, что электронную структуру молекулярного иона водорода Н2+ можно рассмотреть, используя волновую функцию основного состояния атома водорода. По мере сближения атома водорода и протона появляется возможность выхода электрона из области, окружающей одно ядро, в область, окружающую второе ядро, причем в каждом случае электрон занимает 1s-орбиталь.
Вальтер Гейтлер (1904-1981)
Фриц Вольфганг Лондон (1900–1954)
Пример с ионом водорода Н2+ вдохновил В. Гейтлера и Ф. Лондона на проведение квантово-механических расчетов двухэлектронной и двухядерной системы — молекулы водорода H2. При построении волновой функции электронов в молекуле H2 немецкие ученые воспользовались волновыми функциями исходных атомов Ha и Hb, где (1) и (2) — символы координат первого и второго электронов:
ψa(1) = ψa(x1, y1, z1), (7.4)
ψb(2) = ψb(x2, y2, z2), (7.5)
Волновая функция молекулярной системы была выражена как произведение исходных атомных функций:
ψ = ψa(1)∙ ψb(2)
Вследствие принципа тождественности электронов:
ψ = ψa(2)∙ ψb(1)
волновая функция для молекулы H2 была выражена В. Гейтлером и Ф. Лондоном как линейная комбинация функций (7.6) и (7.7), в которой два электрона менялись местами — электрон атома Ha находился у второго атома Hb, и наоборот, электрон второго атома Hb находился у первого атома Ha:
Ψ = c1∙ψa(1)ψb(2) ± c2∙ψa(2)ψb(1). (7.8)
В случае молекулы H2 коэффициенты с1 и с2 были равны, поскольку два атома водорода обеспечивали одинаковый вклад в образование общей электронной пары.
Подставив молекулярную волновую функцию (7.8) в видоизмененное уравнение Шрёдингера, Гейтлер и Лондон получили выражение для полной энергии системы E:
E = (K ± O)/(1 ± П2), (7.9)
где K — кулоновский интеграл, характеризующий электростатическое взаимодействие заряженных частиц в молекуле; О — обменный интеграл, соответствующий возникновению общей электронной пары в молекуле (О < 0); П — интеграл перекрывания, характеризующий степень перекрывания атомных волновых функций.
Принимая во внимание численные значения К, О и П, немецкие ученые сделали вывод, что основной вклад в энергетику молекулы вносят кулоновский и обменный интегралы. Гейтлер и Лондон установили, что именно обменный интеграл обусловливает уменьшение энергии молекулярной системы по сравнению с изолированными атомами. На графике зависимости энергии молекулы водорода от расстояния между ядрами (кривая Морзе) сплошная линия характеризовала взаимодействие атомов (Е = К + О), что соответствовало
так называемой симметричной молекулярной волновой функции, когда спины двух электронов антипараллельны, т. е. их суммарный спин равен нулю:
Ψ+ = ψa(1)ψb(2) + ψa(2)ψb(1). (7.10)
Другими словами, в соответствии с принципом Паули, координатная функция должна быть симметричной относительно перестановки координат обоих электронов.
При учете свойств симметрии волновой функции (7.10), помимо плотности
обычного вида ψ2a(1)ψ2b(2) + ψ2a(2)ψ2b(1), соответствующей движению отдельных электронов у разных ядер, В. Гейтлер и Ф. Лондон установили появление дополнительной плотности вида 2ψa(1)ψb(2)ψa(2)ψb(1):
|Ψ+|2 = ψ2a(1)ψ2b(2) + ψ2a(2)ψ2b(1) + 2ψa(1)ψb(2)ψa(2)ψb(1)
Именно ее Гейтлер и Лондон назвали обменной плотностью, потому что она возникает как бы за счет обмена электронами между двумя атомами. Такая обменная плотность, приводящая к увеличению плотности отрицательного заряда между двумя положительно заряженными ядрами, и обеспечивает устойчивость молекулы в случае ковалентной химической связи.
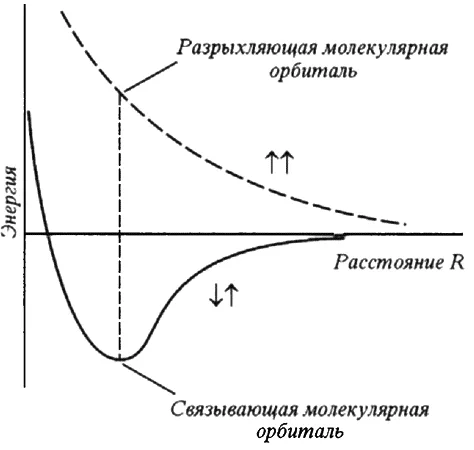
Энергетическая диаграмма, соответствующая образованию молекулы водорода из изолированных атомов (кривая Морзе)
Штриховая линия на рисунке характеризовала отсутствие химического взаимодействия между атомами водорода и соответствовала антисимметричной молекулярной волновой функции, когда спины электронов параллельны. Очевидно, что при суммарном спине двух электронов, равном ±1, координатная часть волновой функции антисимметрична, т. е. в формуле (7.12) перед вторым слагаемым стоит знак минус:
Ψ– = ψa(1)ψb(2) + ψa(2)ψb(1). (7.12)
Обменная плотность при этом имеет отрицательный знак. По мнению Гейтлера и Лондона это означало, что плотность отрицательного электрического заряда между ядрами уменьшалась, т. е. возникало как бы дополнительное отталкивание ядер.
Таким образом, было установлено, что, не участвуя непосредственно динамически во взаимодействии, спины электронов благодаря квантово-механической специфике свойств тождественных частиц фактически определяют химическую связь.
Проведенные расчеты привели немецких ученых к выводу об устойчивости молекулы водорода с энергией связи, приблизительно в 1,7 раза превышающей энергию связи в молекулярном ионе водорода. Полученные расчетные данные (E = 414,0 кДж/моль) оказались очень близки к экспериментальным: погрешность составила всего 10%.
Расчеты Гейтлера и Лондона, выполненные для молекулы водорода, убедительно доказали возможность применения методов квантовой механики при решении проблем образования химической связи. Исследования немецких ученых обогатили химическую науку еще одним фундаментальным принципом: природа ковалентной связи заключается в электрическом взаимодействии, осуществляемом в условиях квантово-механической микросистемы. Согласно МВС, пребывание двух электронов с антипараллельными спинами в поле двух ядер энергетически более выгодно, чем нахождение электрона в поле своего ядра.
Именно с таких позиций в рамках MBC была доказана идентичность результатов образования химической связи по обменному и донорно-акцепторному механизму.
Пространственное расположение и энергия всех связей N–H, образованных по этим двум механизмам, в ионе аммония NH4+ оказываются совершенно одинаковыми.
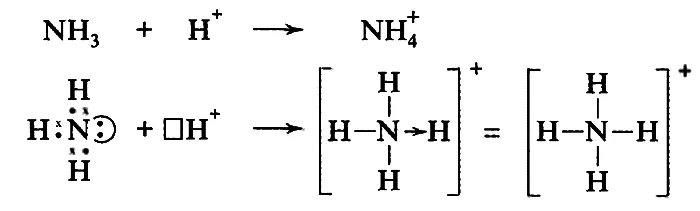
Схема образования ковалентной связи в ионе NH4 по донорно-акцепторному механизму
Позднее американские ученые Дж. Слейтер и Л.К. Полинг усовершенствовали и дополнили основные положения МВС. Занимаясь изучением строения и природы химической связи в гетероатомных молекулах, Л. Полинг подошел к формулировке такого фундаментального понятия, как относительная электроотрицательность.
Джон Кларк Слейтер (1900–1976)
Лайнус Карл Полинг (1904–1994)
Сразу после создания учения о ковалентной и ионной химической связи, когда еще не были известны основные принципы электронного строения атомов и молекул, велась широкая дискуссия о том, как описывать гетероатомные молекулы, например, HCl: как соединения с ковалентной связью или как ионные вещества? Ионная структура Н+Cl– представлялась удовлетворительной, поскольку было известно о существовании соответствующих ионов, а хлорид-анион имеет устойчивую структуру аргона. Однако и ковалентная структура казалась вполне обоснованной, поскольку включала поделенную электронную пару, что создавало устойчивую конфигурацию гелия для водорода и устойчивую конфигурацию аргона для хлора. Как показал эксперимент, диэлектрическая проницаемость газа соответствовала электрическому дипольному моменту, составлявшему лишь 19% от величины, ожидаемой для ионной структуры при известном межатомном расстоянии 0,127 нм. Решение этой проблемы было найдено с помощью общей квантово-механической теории в рамках MBC. Оно сводилось к тому, что действительное строение молекулы в основном состоянии может быть описано волновой функцией, представляющей собой сумму функций, отвечающих ионной структуре и ковалентной структуре. В случае молекулы HCl связь может быть описана как ковалентная с небольшой долей ионности (~19%).
Рассматриваемая молекула в ее основном состоянии имеет, конечно, единственное строение, которое может быть представлено формулой H–Cl. В случае ковалентной связи между одинаковыми атомами, как в H–H или Cl−Cl, связывающая электронная пара поделена поровну между двумя атомами. Для ряда одинарных связей между неодинаковыми атомами энергия связи равна средней энергии, отвечающей связям между одинаковыми атомами. Примером может служить HI с энергией связи 299 кДж/моль, которая всего лишь на 5 кДж/моль больше среднего значения для H2 (436 кДж/моль) и I2 (151 кДж/моль). Электрический дипольный момент молекулы HI также близок к нулю, а это указывает на то, что поделенная электронная пара почти в равной мере относится к обоим атомам. Связь в молекуле HI может быть описана как ковалентная с очень малой степенью ионности.
Таким образом, при проведении квантово-механических расчетов остро встала проблема определения значений коэффициентов c1 и c2 в уравнении (7.8). Когда же связь имеет высокую степень полярности, энергия такой связи значительно превышает величину, отвечающую идеальной ковалентной связи, — в случае HCl она на 92 кДж/моль больше. Эта величина, представляющая собой энтальпию образования HCl из элементарных веществ, является энергией резонанса при 19% ионности, т. е. энергией, соответствующей резонансу между ионной структурой и идеальной ковалентной структурой.
Было установлено, что одинарные связи между неодинаковыми атомами вообще несколько прочнее, чем средняя энергия соответствующих связей между одинаковыми атомами. Теоретически объяснить данный факт была призвана фундаментальная концепция электроотрицательности χ, представленная Л. Полингом в 1932 г. Спустя два года американский физик Р.С. Малликен показал, что электроотрицательность χ можно выразить величиной, являющей среднеарифметическим значением между сродством к электрону E и энергией ионизации атома I:
χ = (E + I)/2. (7.14)
Л. Полинг количественно оценил электроотрицательности элементов, сопоставляя энергию связи в гетероатомной молекуле AB со среднеарифметическим и среднегеометрическим значением энергий связи в гомоатомных молекулах A2 и B2. Причину «избыточной» энергии А американский ученый видел в частично ионном характере связи в гетероатомной молекуле АВ, который, по его мнению, обусловлен различием электроотрицательностей у элементов А и В:
А = ЭДАВ — [(ЭДА2)(ЭДВ2)]1/2, (7.15)
где ЭДi — энергия диссоциации соответствующей связи.
Для определения «избыточной» энергии Δ через значения относительных электроотрицательностей элементов χA и χB Л. Полинг предложил использовать эмпирическое соотношение:
χA - χB = 0,102Δ1/2. (7.16)
Соотношение (7.16) показало, что выигрыш в энергии, в первом приближении, пропорционален квадрату разности электроотрицательностей атомов. Несколько лучшее приближение достигается с учетом члена в четвертой степени; тогда приближенное уравнение для энергии (E) одинарной связи А — В (в кДж/моль) между различными атомами А и В будет иметь вид:
E(А–В) = ½[Е(А–А) + Е( В–В)] +100[χ(A]) – χ(В)]2 + 6,5[χ(A]) – χ(В)]4.(7.17)
Использование уравнения (7.16) применительно к молекуле HCl при EH–H = 436 кДж/моль, ЕCl–Cl = 243 кДж/моль и χH — χCl = 0,9 давало значение 417 кДж моль, которое всего на 4% меньше экспериментального значения 432 кДж/моль.
Наблюдая величины электрических дипольных моментов молекул, Л. Полинг установил, что степень ионности связи A–B повышается с увеличением разности Δχ = χА – χB и составляет приблизительно 22% для Δχ = 1,0; 63% для Δχ = 2,0 и 89% для Δχ = 3,0.
Исследования Полинга привнесли в химию еще одно важное фундаментальное представление — понятие о гибридизации как о квантово-механической операции, которой подвергаются валентные орбитали атома независимо от степени заселенности их электронами, в результате чего все исходные орбитали выравниваются по форме и энергии. Теория гибридизации не учитывала внутренние электронные орбитали атома, но накладывала определенные энергетические ограничения на валентные орбитали. В процесс гибридизации могут вовлекаться орбитали, энергия которых не слишком различается между собой. В самом общем случае в процессе гибридизации могли участвовать ns, np, (п-1)d и (п-2)f орбитали. Теория гибридизации позволила объяснить пространственное строение таких молекул, как PCl5, и ответить, почему в этих молекулах все связи P–Cl являются равноценными по длине и энергии.
При объяснении пространственного строения молекул существенным дополнением к теории гибридизации явился метод отталкивании валентных электронных пар (ОВЭП), разработанный в 1927 г. H. Сиджвиком и Г. Пауэллом. Согласно этой теории, форма молекул и многоатомных ионов определяется, главным образом, имеющимися в них электронными парами, а не атомами как таковыми. Концепция ОВЭП доказывала, что электронные пары в молекуле располагаются в пространстве таким образом, чтобы энергия их взаимодействия (отталкивания) была минимальной. Другими словами, форма молекул и валентные углы между связями в них определяются в первую очередь суммарным числом электронных пар. При этом неподеленные электронные пары отталкивают другие пары сильнее, чем связывающие пары электронов. Сила отталкивания между электронными парами уменьшается в такой последовательности:
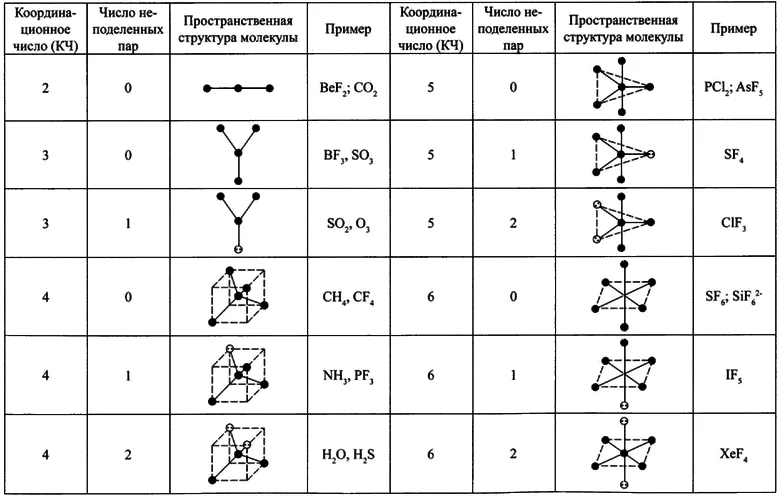
В таблице 7.3 представлены данные о молекулах и многоатомных ионах, пространственная структура которых получила удовлетворительное объяснение в рамках MBC при использовании теории гибридизации и ОВЭП.
Таблица 7.3
Структура молекул и ионов с точки зрения теории гибридизации и ОВЭП
В рамках MBC большое распространение получили полуэмпирические квантово-химические расчеты. Эти вычисления также опирались на уравнение Шрёдингера, но вместо того, чтобы вычислять миллионы интегралов, большую часть из них опускали (руководствуясь порядком их малости), а остальные упрощали. Потерю точности компенсировали соответствующей калибровкой параметров, которые брали непосредственно из эксперимента. На определенном этапе развития MBC полуэмпирические расчеты пользовались большой популярностью, ибо оптимальным образом сочетали в себе простоту и точность в решении различных проблем. Ввиду специфики используемых параметров при полуэмпирическом подходе было нельзя надеяться получить волновую функцию, удовлетворительно описывающую различные (а тем более все) одноэлектронные свойства. В этом состоит коренное отличие полуэмпирических расчетов от расчетов неэмпирических, которые могут, хотя бы в принципе, привести к универсальной волновой функции. Поэтому сила и привлекательность полуэмпирических расчетов заключалась не в получении количественной информации как таковой, а в возможности интерпретации получаемых результатов в терминах физико-химических концепций. К числу бесспорных удач полуэмпирического подхода MBC следует отнести вполне адекватное описание энергетики, пространственного строения и реакционной способности молекул с кратными связями, например этилена C2H4 и ацетилена C2H2 при помощи представлений о σ- и π-связях.
Кроме количественных и полуколичественных расчетов, MBC включал также большую группу результатов качественного рассмотрения. Зачастую удавалось получать весьма убедительную информацию о строении и свойствах молекул без всяких громоздких вычислений, используя различные фундаментальные концепции, основанные, главным образом, на рассмотрении симметрии. К таким методам можно отнести предложенную Л. Полингом в 1928–1931 гг. теорию резонанса (пьезомерии), дополняющую постулаты классической теории химического строения. Эта теория утверждала, что если для данного соединения классическая теория допускает построение нескольких приемлемых структурных формул, то действительному состоянию молекул этого соединения (его химическим свойствам) отвечает не какая-либо одна отдельная формула, а некоторое их сочетание (наложение или резонанс структур).
Примером такого подхода является описание пространственного строения оксоанионов, например нитрат-аниона NO3–, сульфат-аниона SO42–, а также ортофосфат-аниона при помощи анализа так называемых резонансных структур.
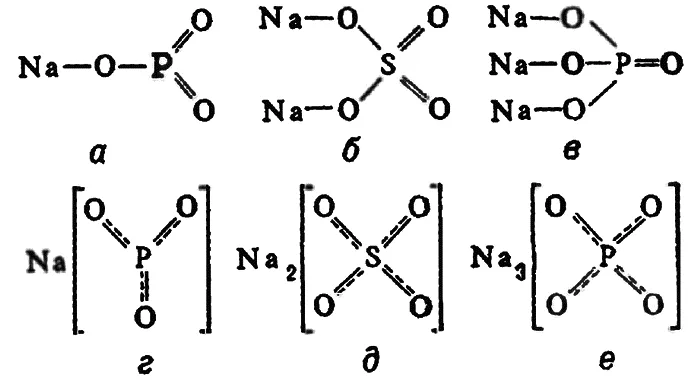
Графические формулы метафосфата (а), сульфата (б) и ортофосфата натрия (в), а также резонансные структуры метафосфат-аниона PO3– (г), сульфатаниона SO42– (д) и ортофосфат-аниона PO43– (е)
Наряду с явными успехами MBC необходимо признать и его определенную ограниченность, главная причина которой видится именно в проведении полуэмпирических расчетов. В результате применения таких способов описания сложных многоядерных молекул в рамках MBC ученые были вынуждены прибегать к таким понятиям, как, например, двухэлектронная трехцентровая связь в молекуле диборана B2H6. Весьма заметно ограниченность MBC проявилась также при описании строения и свойств комплексных соединений. Данный метод оказался не в состоянии объяснить окрашивание комплексных соединений.
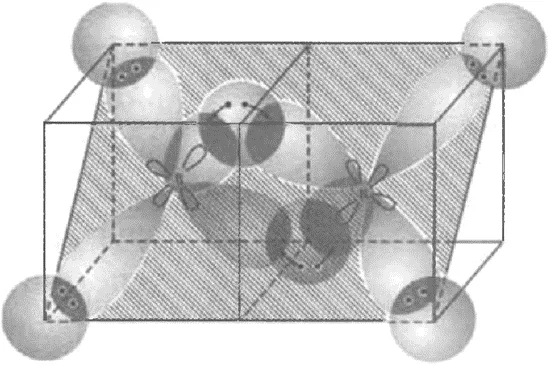
Строение молекулы диборана B2H6 по методу BC
Значительных успехов при изучении строения и физико-химических свойств комплексных соединений удалось добиться при использовании теории кристаллического поля. Эту теорию предложил немецкий ученый Ханс Альбрехт Бете в 1929 г. В последующие годы данная концепция была усовершенствована американским физико-химиком Дж. X. Ван Флеком. Свое применение в химии она получила в 1950-е гг. как теория поля лигандов, благодаря исследованиям английского химика Л. Оргела и датских ученых К. Йоргенсена и К. Бальхаузена.
Однако следует признать, что, несмотря на отдельные ограничения, MBC на определенном этапе развития квантовой химии (когда проведение точных неэмпирических расчетов было лимитировано недостаточной мощностью вычислительной техники) сыграл ведущую роль в становлении фундаментальных химических концепций. В этот период именно такая интерпретация приводила к действительному пониманию теоретических основ химической науки, так как без него на основании расчета можно лишь констатировать те или иные количественные характеристики явлений, которые надежнее определить на опыте. В этой специфической особенности полуэмпирических расчетов и заключается их непреходящая ценность, позволяющая им выдерживать конкуренцию с полными неэмпирическими расчетами, которые по мере развития вычислительной техники становятся все более легко осуществимыми. Основная проблема в полуэмпирических расчетах MBC заключалась не в том, чтобы вообще определить параметры, а в том, чтобы одну группу параметров (например, полученных из оптических спектров) суметь использовать для расчетов других характеристик молекулы (например, термодинамических). Именно в этом проявилось определенное преимущество МВС, который был нацелен на работу с физически осмысленными величинами, имеющими некое общее значение и полезными для концептуального химического мышления.