Один из путей развития теоретических основ учения о валентности проходил через область органической химии. Немецкий профессор Иоганн Тиле, пытаясь объяснить химические свойства ненасыщенных углеводородов, разработал теорию «парциальных валентностей». Ее основные положения были получены, исходя из предпосылки, что состояние ненасыщенности в органических соединениях всегда обусловлено присутствием в них кратных связей. В таких соединениях, содержащих, например, двойные связи, валентности между атомами углерода не насыщают друг друга полностью, и каждый из двух атомов сохраняет резервную часть химического сродства, так называемую парциальную, или вторичную валентность. В статьях И. Тиле были затронуты и другие теоретические аспекты органической химии, в частности:
а) природа двойной связи;
б) сопряженные системы соседних двойных связей;
в) реакционная способность диеновых углеводородов;
г) перекрещивающиеся двойные связи;
д) влияние двойных связей на соседние атомы водорода;
е) притяжение двойных связей, не находящихся по соседству;
ж) строение и свойства ароматических соединений.
Химическую связь в молекуле этилена Тиле представлял схемой (а), в которой две пунктирные линии изображали парциальную (вторичную) валентность. Когда ненасыщенные соединения вступают в реакции присоединения (б), то, по мнению немецкого ученого, присоединяющиеся атомы, например, галогена, сначала попадали в валентное поле углеводорода, а затем разрывали исходную двойную связь.
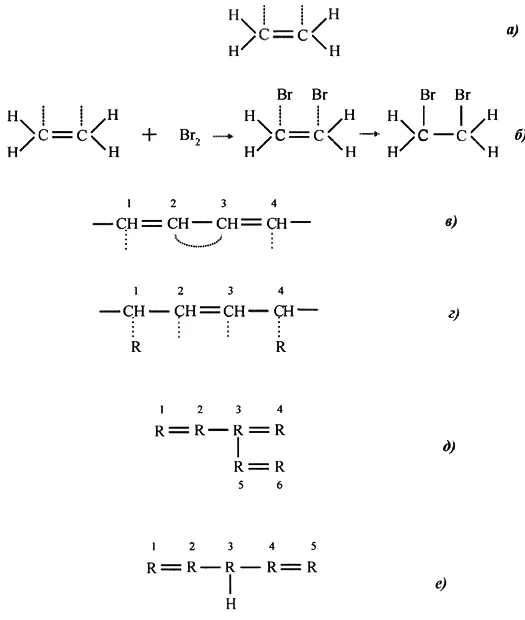
Структура и реакционная способность органических соединений с позиций теории «парциальных валентностей» И. Тиле
Если две двойные связи находились в углеродной цепочке в положении 1,3 — такая молекула (в) определялась И. Тиле как система сопряженных двойных связей. При этом он предполагал, что парциальные валентности двух средних атомов углерода взаимно насыщаются, и при этом свободными остаются только две парциальные валентности в положении 1,4 (г).
При протекании реакций присоединения атомы или функциональные группы должны фиксироваться не в положении 1,2, а в положении 1,4, где, согласно представлениям И. Тиле, имелись свободные парциальные валентности. При этом в положении 2,3 должна устанавливаться двойная связь со свободными парциальными валентностями (г).
Эта теоретическая модель хорошо объясняла особенности протекания реакций присоединения в диеновых углеводородах с сопряженными двойными связями. После присоединения атомов в положениях 1,4 образуется соединение, которое характеризуется определенной реакционной способностью. Атомы или группы атомов, присоединившиеся в положении 1,4, можно отщепить и вернуть соединение в первоначальное состояние из двух двойных связей.
В системах с перекрещивающимися двойными связями (д) атомы водорода, находящиеся вблизи двойной связи, становятся более подвижными. Это может проявляться в непосредственном замещении на атомы металла или усилении кислотного характера. Теория И. Тиле позволяла объяснить большую устойчивость конкретных форм в молекулах, расположение двойных связей в которых может быть различным (правило Эрленмейера). Если две двойные связи разделены радикалом (е), то взаимная компенсация парциальных валентностей невозможна.
И. Тиле применил свою теорию также и к ароматическим соединениям, что привело к усовершенствованию формул ряда веществ: фенола, бензойных кислот, хинона и хиноидных соединений, конденсированных ароматических соединений (нафталина, фенантрена, антрацена), а также гетероциклических органических веществ (пиразола, фурана, пиррола и тиофена).
Теория И. Тиле представляла собой определенный этап в развитии первоначальных представлений о валентности. Многие экспериментальные факты находили объяснение в рамках концепции парциальных валентностей. Однако по мере накопления опытных данных о реакционной способности органических соединений многими учеными стала отчетливо осознаваться ограниченность этой теории. Химики-органики чувствовали необходимость такого усовершенствования теории парциальных валентностей, которое позволяло бы с единой точки зрения описывать и предсказывать строение и свойства соединений.