Многие специалисты считают, что для всей химической промышленности сода и серная кислота имеют такое же значение, как железная руда и уголь для черной металлургии{546}. Долгое время серную кислоту применяли лишь как реактив в лабораториях, и лишь во второй половине XVIII века ее стали использовать ремесленники — вначале при окраске веществ, а затем и для отбеливания тканей (см. т. 1, глава 7, п. 7.6.3).
В XVII в. немецкий химик-технолог Иоганн Глаубер (см. т. 1, глава 5, п. 5.3) предложил достаточно рациональный метод синтеза серной кислоты из исходных простых веществ. Его суть состояла в процессе сжигания серы в смеси с селитрой с последующей обработкой насыщенным водяным паром. Выделяющийся при разложении KNO3 кислород был способен окислить серу до оксида SO3. Взаимодействуя с водяным паром при 100 °С, SO3 превращался в серную кислоту с достаточно высоким практическим выходом продукта реакции. В 1736 г. лондонский фармацевт и химик Джошуа Уард на основе данного метода организовал первое промышленное предприятие по производству серной кислоты{547}. Десять лет спустя Джон Робак из Бирмингема усовершенствовал этот процесс, применив для сбора и хранения свинцовые сосуды. Металлические контейнеры обладали рядом существенных преимуществ по сравнению с ранее используемыми стеклянными сосудами. Замена стеклянных баллонов на большие свинцовые камеры, которые были прочнее и дешевле, привела к снижению себестоимости конечного продукта. Все это способствовало более эффективной индустриализации процесса получения H2SO4. После незначительной модернизации эта технология в течение почти двух столетий оставалась основным промышленным способом производства серной кислоты. Содержание H2SO4 в конечном растворе составляло 35–40% по массе.
Джошуа Уард (1685–1761)
На рубеже XVIII–XIX вв. последовало изучение механизма химических реакций, используемых в этой технологии, что побудило ученых к рационализации производственного процесса. Во-первых, удалось выяснить, что прерывание производства делает его более дорогостоящим. Во-вторых, предприниматели были озабочены проблемой снижения расхода дорогостоящей селитры при синтезе H2SO4.[51]
В 1793 г. химики Н. Клеман и Ш.Б. Дезорм обнаружили, что при образовании серного ангидрида селитра играет лишь роль катализатора, а в качестве окислителя выступает только кислород воздуха. На этой основе был разработан непрерывный камерный метод получения серной кислоты, при этом расход селитры был существенным образом уменьшен.
В первой половине XIX столетия производство серной кислоты претерпело значительное усовершенствование благодаря достижениям научно-технического прогресса. Дальнейшая модернизация этого способа связана с именем Ж.Л. Гей-Люссака (см. т. 1, глава 8, п. 8.5), который предложил улавливать нитрозные газы в специальном устройстве, получившем впоследствии название башни Гей-Люссака[52]. В 1842 г. были впервые в промышленном масштабе применены башни из огнеупорного материала, в которых оксиды азота поглощались льющейся сверху «камерной кислотой».
Во второй половине XIX столетия в этом процессе стали использовать методику, разработанную английским химиком Джоном Гловером. Он сконструировал башню, через которую пропускали нагретый сернистый газ, а навстречу подавали смесь нитрозилсерной и «камерной» кислот. При этом SO2 подвергался окислению при действии оксидов азота, в результате чего концентрацию H2SO4 в конечном растворе удалось повысить примерно до 80%.
Многие ведущие ученые XIX в. уделяли большое внимание изучению химических процессов, протекающих в «нитрозных» башнях. Э.-М. Пелиго, К. Винклер (см. т. 2, глава 2, п. 2.4), Г. Лунге, Ф. Рашиг установили механизмы реакций между диоксидом серы, воздухом, водой и «нитрозным» газом. Производство H2SO4 постоянно совершенствовалось, а протекание процессов в камере стали контролировать методом химического анализа.
Совершенствование промышленного получения серной кислоты представляет собой пример установления все более тесных связей между фундаментальной наукой и производством. При этом зачастую инициатива проведения научных исследований принадлежала предпринимателям. Конкуренция вынуждала их к постоянному снижению цен на продукты производства в целях контроля над рынками сбыта{548}. Одновременно владельцам предприятий приходилось учитывать меняющуюся рыночную конъюнктуру[53].
Со временем для получения SO2 стали использовать серосодержащие металлические руды, например, железный и серный колчедан, а также сульфид кальция, который в качестве отходов накапливался при производстве соды по методу Леблана (см. т. 1, глава 7, п. 7.4.3). Например, уже в 1840 г. вблизи Гослара (Германия) было построено предприятие для использования богатой халькопиритом раммельсбергской медной руды.
Производство H2SO4 «камерным», или нитрозным, способом выглядело следующим образом. При 400–500 °С проводили обжиг пирита FeS2 или халькопирита CuFeS2 в специальных печах. Обжиговый газ, содержащий около 7% SO2, очищали от примесей в пылеуловительных камерах и направляли в башню Гловера, заполненную шамотом. В башне Гловера обжиговый газ (7% SO2, 8% O2 и 85% N2) пропускали противотоком через серную кислоту, насыщенную оксидами азота (нитрозилсерную кислоту), которая поступала из башни Гей-Люссака. Обжиговый газ при этом насыщался оксидами азота и затем поступал в свинцовые камеры. Одновременно в эти камеры поступала вода. Благодаря каталитическому действию оксидов азота происходило образование серного ангидрида:
2SO2 + O2 —NO2→2SO3. (8.1)
Растворяясь в воде, SO3 превращался в серную кислоту:
SO3 + H2O → H2SO4. (8.2)
Раствор H2SO4, собиравшийся в нижней части свинцовых камер, имел концентрацию от 56 до 70% и вытекал через свинцовые трубы. Нитрозные газы, охлажденные до внешней температуры, направляли в башню Гей-Люссака, в которой они поглощались движущейся им навстречу H2SO4, образуя «нитрозную» кислоту. Последняя, разбавленная «камерной» кислотой и смешанная (пропорционально расходу оксидов азота) с HNO3, попадала в башню Гловера. Здесь вновь протекал описанный выше процесс, длящийся непрерывно в течение ряда лет{549}.
«Камерную» кислоту использовали во многих промышленных процессах: для получения суперфосфата, сульфатов аммония и натрия, соляной кислоты. Ее применяли для осаждения и очистки металлов, а также для получения азотной кисло ты из чилийской селитры. В производстве красителей, взрывчатых веществ и нефтепродуктов была необходима кислота с более высокой концентрацией ~96%{550}.
Наряду с английской «камерной» кислотой существовала также более концентрированная «саксонская» кислота, или олеум. В начале XIX столетия в сернокислом производстве самой крупной была фирма И.Д. Штарка из Богемии, которая располагала обширными месторождениями медного купороса. Вплоть до конца века она была в состоянии удовлетворять потребности промышленности в концентрированной H2SO4. Тем не менее, химики энергично пытались разработать новые способы получения этого вещества. В 1831 г. Перегрин Филипс наблюдал, как SO2 мгновенно реагирует с кислородом воздуха, если оба этих газа в соответствующих соотношениях пропускать через раскаленную трубку из платины{551}. Этот синтез надежно осуществлялся в лабораторных условиях. Однако все попытки провести его в больших масштабах оканчивались полной неудачей. Помимо того, метод был сложен и дорог. Поэтому создавалось впечатление, что он абсолютно непригоден для промышленного использования. Однако несмотря на неутешительные прогнозы, химики не прекращали попыток по его оптимизации и усовершенствованию. В качестве катализаторов ученые тщетно пробовали применять и другие вещества. Эти работы имели фундаментальное значение: таким образом накапливались сведения о природе катализаторов и их свойствах. Было установлено, что некоторые вещества заметно ускоряют взаимодействие SO2 и O2.
Во второй половине XIX столетия в связи с открытием методов получения синтетических красителей (см. т. 2, глава 8, п. 8.3.3) потребность в концентрированной H2SO4 резко возросла. В 1875 г. К. Винклер однозначно подтвердил высказанные ранее предположения, что платина ускоряет процесс окисления SO2 до серного ангидрида. Он обнаружил интересный факт: действие катализаторов зависит от степени разбавления SO2 и O2, а также от их соотношения. Для получения оптимального выхода продукта реакции было решено использовать реакционные смеси со стехиометрическим соотношением исходных газов.
После этого в процессе синтеза серной кислоты в качестве катализатора стали использовать платинированный асбест. Практический выход серной кислоты на заводе, с 1877 г. использовавшем метод Винклера, был невелик. Лишь только высокие цены на концентрированную H2SO4 спасали завод от разорения.
Большую работу по определению оптимальных условий получения H2SO4 контактным способом проделал немецкий химик Рудольф Книч, работавший в концерне БАСФ[54]. Во-первых, он установил, что максимальный практический выход конечного продукта не достигается при стехиометрическом соотношении SO2 и O2, как сообщал К. Винклер. Напротив, выход H2SO4 увеличивался при повышенном содержании кислорода. Во-вторых, Р. Книч доказал, что некоторые вещества (в первую очередь, соединения мышьяка) отравляют катализатор, снижая выход конечного продукта. Р. Книч разработал методы эффективной очистки обжигового газа от посторонних примесей. В результате многочисленных опытов он определил оптимальную температуру для протекания реакций: лучше всего в качестве катализатора платина работала при температуре 450 °C.
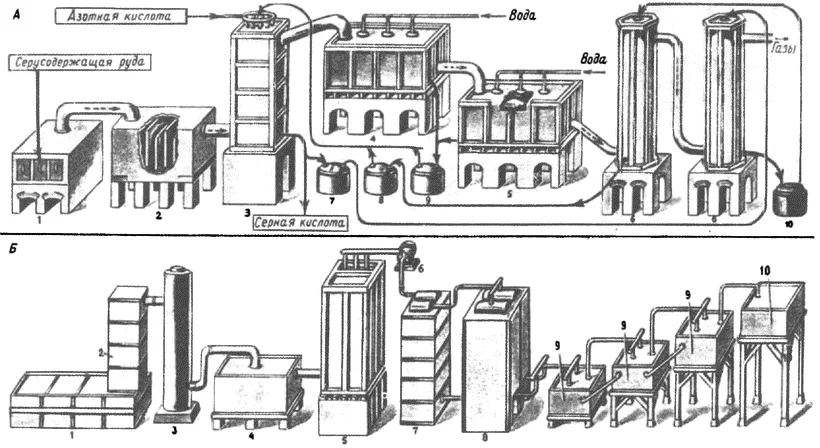
Производство серной кислоты камерным (А) и контактными (Б) способами (Брокгауз, 1929 г.)
Усовершенствования технологического процесса, выполненные Р. Кничем, привели к снижению себестоимости готового продукта. Поэтому в начале XX в. для получения SO3 и H2SO4 чаще всего уже использовали контактный метод. Благодаря модернизации этой технологии синтеза H2SO4, концерн БАСФ обладал наиболее совершенными в научно-техническом отношении мощностями по производству концентрированной серной кислоты.
Первая стадия контактного метода была такой же, как и в камерном процессе: размельчение и обжиг сульфидов металлов. Далее следовала очень тщательная очистка обжигового газа в пылепоглотительных камерах. Начиная с 1906 г., поток газа стали пропускать через электрическое поле постоянного тока высокого напряжения, проводя таким образом электрофильтрацию. Очищенные газы затем направляли через скруббер в сушильную башню и затем в башню предварительного подогрева, где поддерживалась температура 420–445 °С. В последней башне SO2 пропускали над решетчатым Pt катализатором, где протекал процесс окисления до SO3. Серный ангидрид охлаждали до 40–60 °С и направляли в поглотительные башни, наполненные 96%-ной H2SO4. В результате растворения SO3 в H2SO4 получали олеум («дымящую» серную кислоту). Производственный процесс протекал непрерывно в течение нескольких лет. Установки имели большие размеры и были весьма дорогостоящими.
Экспериментальные данные Р. Книча об использовании катализаторов в контактном методе способствовали становлению учения о катализе. Они весьма пригодились Ф. Габеру и К. Бошу, изучавшим взаимодействие водорода с атмосферным азотом с целью синтеза аммиака (см. т. 2, глава 8, п. 8.2.7).