Успешная работа учебных и исследовательских лабораторий в значительной степени зависит и будет зависеть от искусства экспериментирования, непосредственно связанного с оборудованием лабораторий — приборами, реактивами, техническим оснащением, а также методикой проведения эксперимента. Так, например, при исследовании эманации радия, взвешиваемые количества газов потребовали применения весов, имеющих чувствительность до 0,004 мг. Для таких исследований нужна была техника, которая позволяла бы работать с очень небольшими количествами газов.
В рамках данного пособия невозможно даже перечислить все приборы и вещества, которые оказали благотворное влияние на совершенствование химических знаний в классический период развития химии. Это, прежде всего, весы высокой чувствительности, тонкие фильтры и совершенные дистилляционные аппараты. Противоточный холодильник был описан К. Вайгелем еще в 1771 г.; позднее он был усовершенствован Ф. Мором. Ю. Либих особенно активно способствовал внедрению в практику этого холодильника, вследствие чего он получил название «холодильника Либиха». Берцелиус и Фрезениус настолько усовершенствовали водяную баню, что стало возможным во время опыта поддерживать в ней не только постоянную температуру, но и постоянный уровень воды. Во второй половине XIX в. Р. Бунзен создал водоструйный насос, который облегчил и даже сделал впервые возможными многие операции, например, вакуумную перегонку. Немецкого ученого без преувеличения можно назвать Эдисоном аналитической химии. Бунзен был в основном ученым-практиком и старался держаться в стороне от бушевавших в ту пору теоретических дискуссий. О его взглядах говорит высказывание: «Точно установленный факт значит гораздо больше, чем самое безупречное умозаключение». Немецкий ученый работал в разных областях науки и в каждую из них внес свой существенный вклад. Бунзен сконструировал и ввел в повседневную практику газовую горелку, названную впоследствии его именем. Замена угля на газ оказалась очень важным усовершенствованием в лабораторной практике. Например, в «эпоху угля» для защиты от находящейся в воздухе угольной пыли студенты и ассистенты в лаборатории Либиха носили цилиндры, береты или бумажные шапочки. К тому же поддерживать и регулировать постоянство температуры приборов, нагреваемых при горении дров, было несравненно тяжелее, чем регулировать пламя бунзеновской горелки.
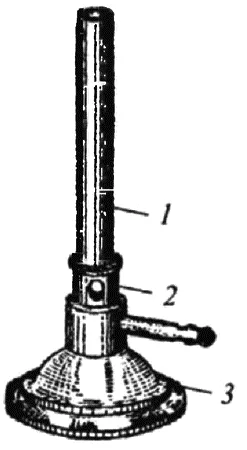
Горелка Бунзена:
1 — трубка; 2 — муфта для регулировки подачи воздуха; 3 — подставка
Изобретение «вольтова столба» открыло перед химическим анализом новые возможности. C этого времени использование электрического тока, а также различных измерительных приборов и систем, позволяющих работать при разных давлениях, постепенно вошло в обычную практику. Й.Я. Берцелиус сконструировал и изготовил многочисленные приборы из стекла. Он сам был великолепным стеклодувом и считал, что химик обязан уметь обращаться со стеклом и паяльной трубкой. Даже во второй половине XIX в. химик должен был большей частью сам изготовлять некоторые из необходимых ему деталей лабораторных приборов из стекла. Создание большого числа лабораторий послужило стимулом к возникновению промышленного производства химикатов и реактивов. Это позволило заказывать сертифицированные вещества и запасаться ими заранее. Во второй половине XIX в. цена на реактивы была очень высока, и для студентов их покупка обходилась весьма дорого.
В 1892 г. французский ученый Анри Муассан впервые использовал электрическую печь. Нагревая в ней вещества до очень высоких температур, он смог получить карбиды и нитриды металлов. Пятью годами позднее немецкий физико-химик Г. Гольдшмидт разработал метод алюмотермии, с помощью которого можно было достичь температуры до 3000 °С. При этом смесь порошкообразного алюминия и оксида железа доводилась до накаливания в присутствии смеси BaO2 и Mg, которая играла роль «запала». Благодаря высокой температуре, возникающей при взаимодействии Fe3O4 и алюминия, железо выделялось в раскаленном добела расплавленном состоянии. Этот метод использовался при сварке железных изделий, а также (в случае других исходных оксидов) для получения трудно восстанавливаемых металлов, например, хрома.
Учитывая значения критических температур газов, Рауль Пикте (Женева) и Луи Кайете (Париж) независимо друг от друга разработали установки для работы при высоких давлениях с такими газами, как кислород, азот и оксид азота. Карл Линде и другие ученые усовершенствовали эти установки: в них за счет расширения сильно охлажденных газов создавали еще более низкие температуры, которые использовали для проведения химических экспериментов. Таким способом были получены водород и кислород в твердом состоянии, а также жидкий гелий.
Были достигнуты температуры, близкие к абсолютному нулю. C помощью новых приборов в лабораториях ученые стали получать жидкие воздух и диоксид серы, твердый диоксид углерода.
Так или иначе, каждый пытливый химик внес свой вклад в совершенствование лабораторной техники. Приведем некоторые примеры. Уже со времен Либиха и Велера для проведения химических реакций под давлением использовались запаянные трубки. После усовершенствования калориметра П. Фавром и Ж. Зильберманом в 1848 г. стало возможным определять теплоты сгорания органических веществ. Важную роль в лабораторной практике играл микроскоп, который для исследования природных явлений впервые использовал А. Ван Левенгук. В конце XVIII в. A. Maprграф с помощью микроскопа установил идентичность кристаллов свекловичного и тростникового сахара, а Т.Е. Ловиц использовал микроскоп для определения кристаллических форм веществ. C конца XVIII столетия минералоги систематически стали использовать микроскоп для определения состава продуктов, получающихся при прокаливании образцов с использованием паяльной трубки.
В середине XIX в., после того как стало известно о существовании определенной зависимости между интенсивностью окраски раствора и количеством вещества, вызывающим эту окраску, были созданы первые колориметры. В 1853 г. Александр Мюллер представил в «Журнал прикладной химии» статью с описанием устройства и методики анализа с использованием колориметра. Дальнейшее развитие колориметрического анализа связано с именем Ж. Дюбоска. В журнале «Новости химии» он описал двулучевой колориметр.
Спектроскопия — наиболее старый оптический метод анализа: его основы были заложены Исааком Ньютоном. Ему впервые удалось доказать, что солнечный свет состоит из лучей, различающихся величиной показателя преломления. В 1802 г. английский химик У. Уолластон впервые заявил о том, что в наблюдаемом солнечном спектре присутствуют черные полосы. Изучая рассеяние света различными призмами, немецкий ученый Йозеф Фраунгофер (см. т. 2, глава 5, п. 5.3.1) обнаружил в солнечном спектре черные полосы, которые впоследствии стали носить его имя{439}. В 1814 г. Фраунгофер составил диаграмму таких черных линий, не представляя себе, насколько важным станет его открытие. Немецкий ученый выделил и обозначил свыше 570 полос, причем самые заметные линии получили буквенные обозначения от А до К, а более слабые были обозначены оставшимися буквами (см. цветные иллюстрации к данной главе). В настоящее время астрономы выделяют в спектре Солнца тысячи фраунгоферовых линий.
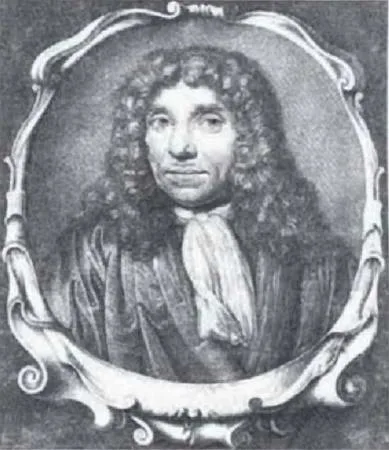
Антоний Ван Левенгук (1632–1723)
Спектральный анализ в примитивнейшем его варианте осуществил У. Тальбот, чье имя вошло в историю фотографии (см. т. 2, глава 8, п. 8.2.10). Исследователь заметил, что любая соль натрия дает характерное желтое окрашивание пламени, а соль калия — малиновое. У. Тальбот первым связал появление характеристической линии в спектре с присутствием определенного компонента. А. Ангстрем опубликовал большую статью, в которой детально описал основные различия в спектрах твердых и газообразных веществ. В частности, он указал, что металлы дают такие же спектры, что и их соединения.
В 1854 г. американский ученый Д. Олтер констатировал: «Спектр, испускаемый элементом, отличается от всех других числом полос, их интенсивностью и положением, так что элемент можно идентифицировать посредством простого наблюдения… Цвета, видимые в поляризованном свете, вероятно, могут указывать на присутствующие элементы. Возможно, что с помощью призмы можно также идентифицировать элементы звезд и Солнца»{440}.
Из сказанного выше следует, что работы Г. Кирхгофа и Р. Бунзена в данной области не были пионерскими, тем не менее, именно они превратили спектральный анализ в мощный практический метод аналитической химии. Они доказали чрезвычайно высокую чувствительность метода, обнаружив новые элементы: рубидий и цезий — в образцах, которые предварительно исследовали традиционными химическими способами (см. т. 2, глава 2, пп. 2.5.1–2.5.2).
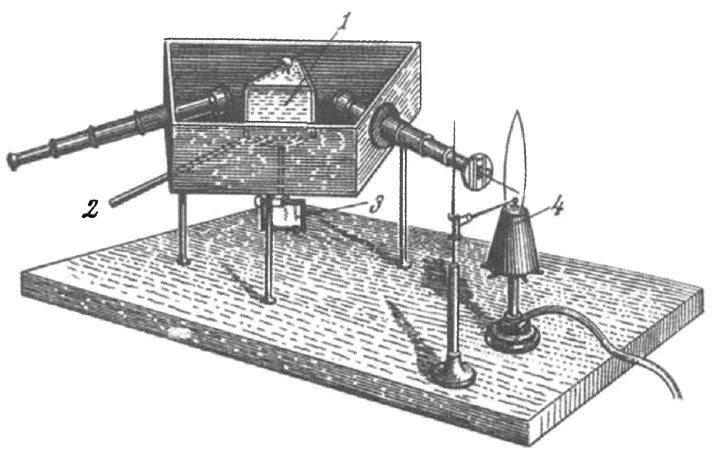
Первый спектроскоп Бунзена и Кирхгофа (1860 г.):
1 — полая стеклянная призма, заполненная сероуглеродом; 2 — ручка поворота призмы; 3 — зеркало для наблюдения за поворотом призмы по удаленной шкале; 4 — горелка Бунзена
Г. Кирхгоф первым описал «обращение спектров». Этим термином он назвал исчезновение из спектра окрашенных линий и замещение их на черные полосы, если свет от источника сплошного излучения проходит через газ. Появление черных полос в солнечном спектре он объяснил поглощением излучения газами, окружающими раскаленное ядро Солнца. Несколько лет спустя эта гипотеза была подтверждена экспериментально. Дж. Локьер, повторив опыты Кирхгофа, заявил об открытии на Солнце неизвестного в то время элемента, названного гелием.
Говоря об оптических методах, следует упомянуть и фотометрию. И. Бар и Р. Бунзен использовали для количественного анализа абсорбционную спектроскопию (изучение спектров поглощения). В 1870 г. К. Фирордт опубликовал работу о применении созданного им спектрофотометра для измерения спектров поглощения для количественного анализа содержания элементов в исследуемых образцах. В 1877 г. П. Глен и К.Г. Хюфнер сконструировали фотометр, в котором интенсивность света регулировалась с помощью поляризатора.
Для измерения электропроводности растворов Ф.Р. Кольрауш в 1869 г. разработал метод, который был положен в основу прямой кондуктометрии и кондуктометрического титрования. В 1906 г. он впервые установил, что стеклянная мембрана имеет разность электрических потенциалов, зависящую от концентрации кислоты. Ф. Габер и 3. Клименсиевич в 1909 г. изготовили стеклянный электрод, используя каломельный электрод в качестве электрода сравнения. Так было положено начало нового научного направления — химических сенсоров. В 1922 г. чешский химик Я. Гейровский применил капающий ртутный электрод для полярографического анализа, используя зависимость предельного диффузионного тока от концентрации.
В конце XIX в. работами Р. Беренда (1893 г.), В. Бетгера (1897 г.) и Ф. Кротоджино были созданы основы потенциометрического титрования.
Вплоть до середины 20-х годов следующего столетия потенциометрическое титрование на практике применяли сравнительно редко, поскольку для многих ионов не могли создать обратимых электродов.
В 1925 г. Д. Кокс разработал принцип дифференциального титрования, при котором конечная точка титрования отмечается по максимальной разности потенциалов. Как показали дальнейшие исследования, потенциометрическое титрование можно проводить в микро- и полумикромасштабе. В настоящее время в распоряжении химиков-аналитиков имеется широкий выбор миниатюрных электродов. Один из первых таких электродов был сконструирован советским академиком И.П. Алимариным.
В 1903 г. российский ученый Михаил Семенович Цвет показал, что при пропускании смеси растительных пигментов через слой бесцветного сорбента индивидуальные вещества располагаются в виде отдельных окрашенных зон{441}.
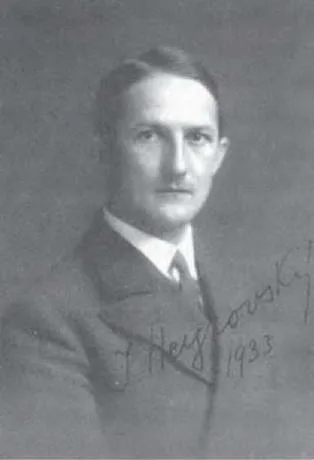
Ярослав Гейровский (1890–1967)
Полученный таким образом послойно окрашенный столбик сорбента М.С. Цвет назвал хроматограммой, а сам метод — хроматографией. Однако вплоть до 40-х гг. прошлого столетия хроматография не могла получить должного развития.
Лишь в 1941 г. английские ученые А. Мартин и Р. Синг открыли метод распределительной хроматографии и показали его широкие возможности для исследования состава и строения высокомолекулярных веществ биологического происхождения — белков и углеводов. В зависимости от способа перемещения разделяемой смеси вдоль слоя сорбента различают следующие варианты хроматографии: фронтальный, проявительный и вытеснительный. В 50-е гг. XX столетия А. Мартин и А. Джеймс разработали метод газо-жидкостной хроматографии.
Во второй половине XX столетия спектр различных хроматографических методов существенно расширился — появилась колоночная и плоскостная хроматография. В первом случае сорбентом заполняют специальные трубки — колонки, а подвижная фаза движется внутри колонки благодаря перепаду давления. Существует еще одна разновидность колоночной хроматографии — капиллярная, когда тонкий слои сорбента наносится на внутренние стенки капиллярной трубки. Плоскостная хроматография подразделяется на тонкослойную и бумажную. В первом варианте тонкий слой гранулированного сорбента или пористая пленка наносится на стеклянную или металлическую пластинки; в случае бумажной хроматографии используют специальную хроматографическую бумагу. Как и в колоночной хроматографии, все разновидности плоскостной хроматографии основаны на перемещении подвижной фазы благодаря капиллярным силам.
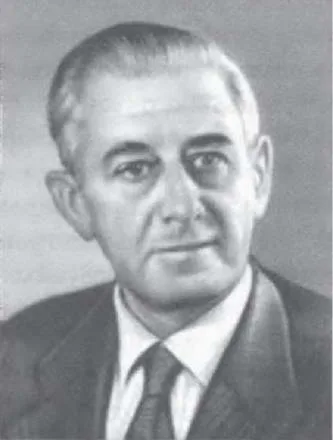
Иван Павлович Алимарин (1903–1989)
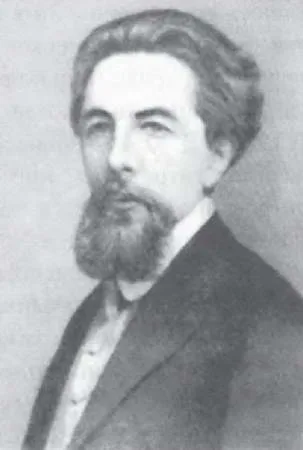
Михаил Семенович Цвет (1872–1919)
Хроматография стала широко применяться как в научно-исследовательских лабораториях, так и в промышленности для качественного и количественного анализа многокомпонентных систем, контроля производства, особенно в связи с автоматизацией многих процессов{442}. Этот метод также стали использовать для препаративного (в т. ч. промышленного) выделения индивидуальных веществ (например, благородных металлов), разделения редких и рассеянных элементов. Эволюция хроматографии в основном была направлена на уменьшение времени анализа (экспрессность). В настоящее время хроматография является самым распространенным методом анализа. Своему успеху она обязано увеличением скорости пропускания разделяемой смеси в сочетании с использованием модифицированных сорбентов.
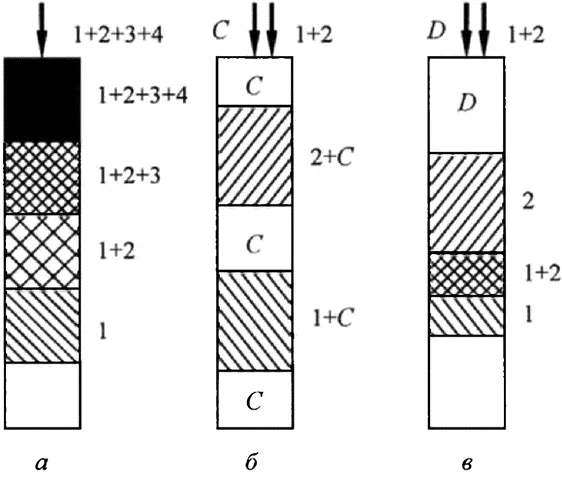
Основные варианты проведения хроматографического процесса:
а — фронтальный; б — проявителъный; в — вытеснительный; 1, 2, 3, 4 — разделяемые вещества; C — несорбирующаяся подвижная фаза; D — вытеснитель
В начале XX столетия важным инструментом исследований стали рентгеновские лучи. Природа рентгеновских лучей была установлена в 1912 г. Максом фон Лауэ (см. т. 2, глава 7, п. 7.5.3), который обнаружил дифракцию этих лучей кристаллами. Рентгеновские лучи подобны световым, но с длиной волны, примерно в 5000 раз меньшей, чем у лучей видимой части спектра. По дифракции рентгеновских лучей были определены длины волн рентгеновского спектра для различных элементов и установлено расположение атомов в кристаллах. Тем самым были заложены основы рентгенографического, рентгенофазового и рентгеноструктурного анализа и экспериментальной структурной химии. Используя этот метод, английские физики Уильям Брэгг и его сын Лоуренс определили структуры примерно 20 кристаллических соединений. Кроме того, они оценили величину длин волн рентгеновского излучения.
В конце XIX в. открытие радиоактивности (см. т. 2, глава 5, п. 5.2) тоже дало в руки химиков новый метод исследования. Несложное устройство (сильный магнит и свинцовая камера с отверстиями, в которой находился радий) позволило двум ученым — П. Виллару и Э. Резерфорду доказать, что радий испускает лучи трех различных видов: α, β и γ. Облучая потоком α-частиц тонкую металлическую фольгу, Резерфорд установил, что они представляют собой ядра атомов гелия.
В 1897 г. Дж. Дж. Томсон (см. т. 2. глава 5, п. 5.2.2) сконструировал прибор, который явился прообразом отклоняющей системы современных электронно-лучевых трубок, используемых в качестве экранов телевизоров и мониторов. C помощью этой системы он исследовал отклонения катодных лучей в магнитном и электрическом полях. Продолжая эксперименты по усовершенствованию электромагнитной отклоняющей системы, в 1907 г. Дж. Дж. Томсон создал масс-спектрометр, с помощью которого он определил отношение заряда к массе для ионизированных атомов или молекул газов, наблюдая отклонение потока ионизированных частиц в электромагнитных полях. Используя масс-спектрометр (после дальнейших усовершенствований, внесенных в 1919 г. Ф. Астоном), Томсон обнаружил изотопы и определил атомные массы элементов. Оказалось, что, за исключением 22 так называемых чистых элементов, остальные элементы представляют собой смесь изотопов.
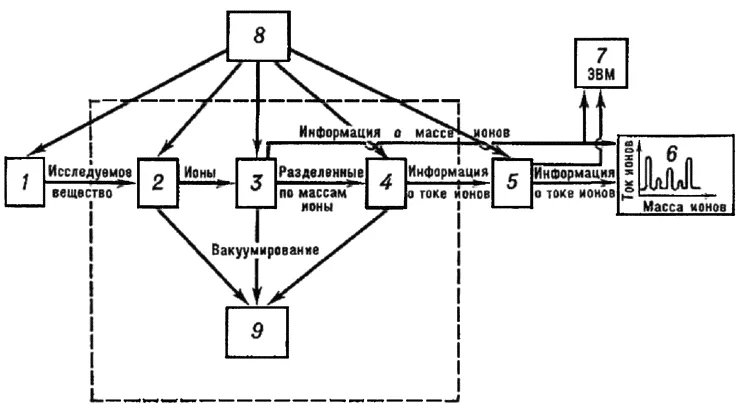
Принципиальная блок-схема масс-спектрометра:
1 — система подготовки и введения исследуемого вещества; 2 — ионный источник; 3 — масс-анализатор; 4 — приемник ионов; 5 — усилитель; 6 — регистрирующее устройство; 7 — ЭВМ; 8 — система электрического питания; 9 — система вакуумирования. Пунктиром обведена вакуумируемая часть прибора
Вначале масс-спектроскопию применяли преимущественно для определения изотопного состава элементов и точного измерения атомных масс. Первые применения масс-спектроскопии в области химии связаны с работами В.Н. Кондратьева, выполненными в начале 20-х годов прошлого столетия. Масс-спектральный анализ элементного состава вещества особенно точен, когда исследуемый образец испаряется в виде молекул, причем заметная доля этих частиц не распадается в ионном источнике масс-спектрометра. Качественный молекулярный масс-спектральный анализ смесей основан на том, что масс-спектры молекул разного строения различны, а количественный — на том, что ионные токи от компонентов смеси пропорциональны содержаниям этих компонентов.
Точность количественного молекулярного анализа, в лучшем случае, достигает точности изотопного анализа. Однако часто количественный молекулярный анализ затруднен из-за совпадения по массе различных ионов, образующихся при обычной и диссоциативной ионизации разных веществ. Для преодоления этой трудности в масс-спектрометрах используют «мягкие» способы ионизации, дающие мало осколочных ионов, либо же комбинируют масс-спектроскопию с другими методами анализа, особенно часто с газовой хроматографией.
В 1925 г. Теодор Сведберг сконструировал ультрацентрифугу, вследствие чего стало возможным определение молекулярных масс высокомолекулярных веществ биологического происхождения. Еще один чрезвычайно важный метод исследования органических макромолекул предложил ученик Сведберга Арне Вильгельм К. Тиселиус. Он разработал способ разделения гигантских молекул, основанный на характере распределения электрического заряда по поверхности таких частиц. Этот способ, названный электрофорезом, оказался особенно важным при разделении и очистке белков.
К концу классического периода и к началу «атомного» века были созданы и другие важные инструменты и методы исследования. В 1903 г. австрийские ученые Р. Зигмонди и Р. Зидентопф изобрели оптический щелевой ультрамикроскоп. В 1913 г. Р. Зигмонди разработал т. н. иммерсионный ультрамикроскоп. C помощью ультрамикроскопии и других разработанных им методов Зигмонди обнаружил «броуновское движение» в коллоидных растворах, провел многочисленные исследования этого движения коллоидных частиц и их коагуляции. На основе полученных данных австрийский ученый предложил оригинальную классификацию коллоидных частиц. Благодаря этому же ультрамикроскопу Ж. Перрен смог наблюдать движение суспендированных в воде микроскопических частичек мастики и рассчитать числа Авогадро и Лошмидта.
В ходе синтеза сложных органических соединений необходимо время от времени проводить анализ с целью идентификации продуктов, образующихся на разных стадиях процесса. Как правило, количество вещества, которым могут располагать ученые в этом случае для взятия пробы, весьма невелико. Поэтому использование обычных методов анализа, в лучшем случае, давало неточные результаты, а в худшем, и вовсе было невозможным. В начале XX в. австрийский химик Фриц Прегль приступил к модификации оборудования, используемого при проведении анализа химического состава органических соединений. Ему удалось сконструировать особо точные весы, а также образцы особо тонкой стеклянной химической посуды. К 1913 г. Фриц Прегль разработал методику проведения микроанализа органических веществ. C этого момента анализ даже малых проб исследуемых органических соединений стал надежным и точным.
В XX столетии наряду с усовершенствованием приборов и методик классического физико-химического анализа происходило становление и развитие новых экспериментальных методов, направленных на более глубокое и тонкое постижение состава и строения вещества. Общей закономерностью этого процесса явилось стремление ученых и инженеров создать такие экспериментальные методы, которые позволяли проводить исследования с объектами микроскопических масс и размеров.
Все эти методы ставили своей задачей добиться высокой степени локальности при анализе образцов по отношению к наблюдаемой поверхности и глубине проникновения. Многие из появившихся в XX столетии и успешно развивающихся в настоящее время экспериментальных методов являют собой различные варианты реализации одной основной идеи — использовать поток ускоренных электронов в качестве основного инструмента изучения и воздействия на анализируемый образец.
Первыми среди таких приборов стали электронные микроскопы. Физические основы корпускулярно-лучевых оптических приборов были заложены в 1834 г. У.Р. Гамильтоном, установившим существование аналогии между прохождением световых лучей в оптически неоднородных средах и траекториями частиц в силовых полях. Целесообразность создания электронных микроскопов стала очевидной после выдвижения в 1924 г. гипотезы о волнах де Бройля (см. т. 2, глава 5, п. 5.4), а технические предпосылки были созданы немецким физиком X. Бушем, который исследовал фокусирующие свойства осесимметричных полей и разработал магнитную электронную линзу (1926 г). В 1928 г. немецкие ученые М. Кнолль и Э. Руска приступили к созданию первого просвечивающего электронного микроскопа (ПЭМ) и спустя три года получили изображение объекта, сформированное пучками электронов. В последующие годы были построены первые растровые электронные микроскопы (РЭМ), работающие по принципу сканирования (развертывания), т. е. последовательного от точки к точке перемещения тонкого электронного пучка (зонда) по поверхности объекта. В создании РЭМ следует отметить вклад ученого из Германии М. фон Арденна и В.К. Зворыкина (США). К середине 1960-х гг. РЭМ достигли высокого технического совершенства, и с этого времени началось их широкое применение в научных исследованиях.
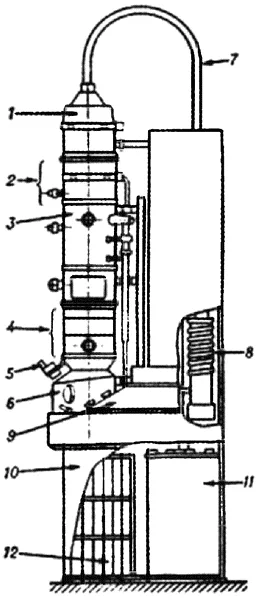
Электронный микроскоп просвечивающего типа (ПЭМ):
1 — электронная пушка; 2 — конденсорные линзы; 3 — объектив; 4 — проекционные линзы; 5 — световой микроскоп, дополнительно увеличивающий изображение, наблюдаемое на экране; 6 — тубус со смотровыми окнами, через которые можно наблюдать изображение; 7 — высоковольтный кабель; 8 — вакуумная система; 9 — пульт управления; 10 — стенд; 11 — высоковольтное питающее устройство; 12 — источник питания линз
Самой высокой разрешающей способностью обладают ПЭМ, превосходя по этому параметру световые микроскопы в несколько тысяч раз. Предел разрешения, характеризующий способность прибора отобразить раздельно мелкие максимально близко расположенные детали объекта, у ПЭМ составляет 0,2–0,3 нм. При благоприятных условиях можно сфотографировать даже отдельные тяжелые атомы.
Было установлено, что при взаимодействии потока электронов с исследуемым объектом образуется целый ряд сигналов, анализируя которые можно получить дополнительную информацию о составе, строении и свойствах изучаемого образца:
— вторичные низкоэнергетические электроны;
— упруго и неупруго рассеянные электроны;
— характеристическое рентгеновское излучение.
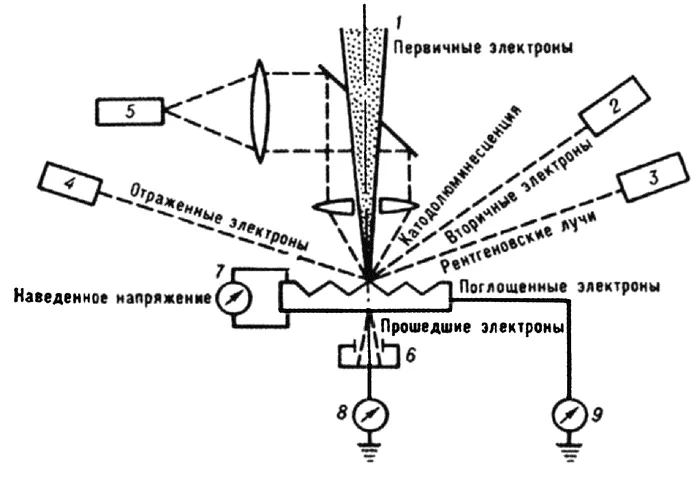
Схема регистрации информации об объекте, получаемой в растровом электронном микроскопе:
1 — первичный пучок электронов; 2 — детектор вторичных электронов; 3 — детектор рентгеновского излучения; 4 — детектор отраженных электронов; 5 — детектор светового излучения; 6 — детектор прошедших электронов; 7 — прибор для измерения наведенного на объекте электрического потенциала; 8 — прибор для измерения тока прошедших через объект электронов; 9 — прибор для измерения тока поглощенных в объекте электронов
В 60-е годы XX столетия французские ученые Гинье и Кастен разработали снабженный изогнутым кристалл-анализатором спектрометр для регистрации характеристического рентгеновского излучения. Соединив в одной установке РЭМ и рентгеновский спектрометр, они получили первый в мире прибор локального рентгеноспектрального анализа (ЛРСА), предназначенный для изучения качественного и количественного состава твердотельных объектов.
Примерно в это же время были разработаны другие методы анализа твердотельных объектов, основанные на детектировании сигналов, генерируемых при облучении образца потоком ускоренных электронов: Оже-спектроскопия и электронография.
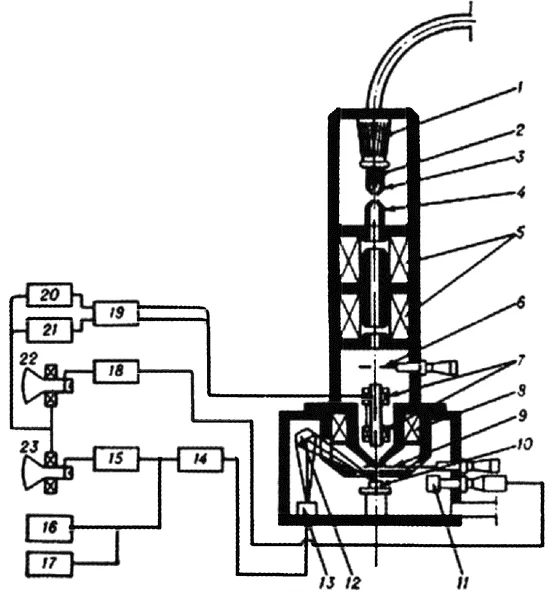
Локальный рентгеноспектральный микроанализатор:
1 — изолятор электронной пушки; 2 — накаливаемый V-образный катод; 3 — фокусирующий электрод; 4 — анод; 5 — блок двух конденсорных линз; 6 — диафрагма; 7 — двухъярусная отклоняющая система; 8 — объектив; 9 — диафрагма; 10 — объект; 11 — детектор вторичных электронов; 12 — кристаллический спектрометр; 13 — пропорциональный счетчик; 14 — предварительный усилитель; 15 — блок усиления; 16, 17 — аппаратура для регистрации рентгеновского излучения; 18 — блок усиления; 19 — блок регулировки увеличения; 20, 21 — блоки горизонтальной и вертикальной разверток; 22, 23 — электроннолучевые трубки
В последней четверти XX в. усиленно развивались и совершенствовались методы анализа, основанные на неэлектронном возбуждении, такие как фотоэлектронная спектроскопия (UPS, XPS, ESCA), масс-спектроскопия вторичных ионов (SIMS), романовская спектроскопия и нейтронография.
Для определения качественного и количественного состава вещества был разработан еще один метод, в основу которого была положена активация атомных ядер и измерение их радиоактивного излучения. Впервые метод активационного анализа был применен в 1936 г. венгерскими химиками Д. Хевегии и Г. Леви. При проведении активационного анализа исследуемый материал в течение некоторого времени облучают (активируют) ядерными частицами — нейтронами, протонами, дейтронами, α-частицами или жесткими γ-лучами, а затем с помощью специальной аппаратуры определяют вид и активность каждого из образующихся радиоактивных изотопов. Каждый радиоактивный изотоп обладает своими, свойственными только ему одному, характеристиками: периодом полураспада T½ и энергией излучения Eизл, которые никогда не совпадают с аналогичными характеристиками других изотопов (см. т. 2, глава 6, п. 6.2). Поэтому, если определить вид излучения и измерить Eизл и T½ изотопов, присутствующих в активированном образце, то по таблицам можно провести их идентификацию.
Для проведения количественного активационного анализа используют то обстоятельство, что активность радиоактивного изотопа после облучения образца пропорциональна числу ядер исходного изотопа, участвовавшего в ядерной реакции. Количественный активационный анализ может быть выполнен абсолютным или относительным способом.
Для определения качественного и количественного состава с помощью активационного анализа можно применять инструментальный или радиохимический метод. Инструментальный активационный анализ заключается в исследовании излучения образовавшихся радиоактивных изотопов с помощью радиотехнической аппаратуры, обычно с использованием сцинтилляционных датчиков. Радиохимический метод состоит в химическом разделении активированных элементов и определении активности каждого из них. Он пригоден для одновременного определения большого числа различных элементов, но требует больших затрат времени на выполнение химических операций.